
Дополнительная информация
ТH 9- и ТH 22-лимфоциты. ТH 9 – недавно открытая субпопуляция эффекторных Т H -клеток, участвующая в развитии тканевого воспаления. Согласно имеющимся сегодня данным они не обладают супрессорными свойствами, для этих лимфоцитов характерна способность секретировать ИЛ-9 и ИЛ-10. ТH 9 дифференцируются из наивных Т-клеток под воздействием ИЛ-4 и TGF-β. Было показано, что ИЛ-9 совместно с TGF-β могут обеспечивать дифференцировку ТH 17, которые, в свою очередь, начинают продуцировать ИЛ-9. Известно, что Т H 9 индуцируют тканевое воспаление при аутоиммунных заболеваниях, их роль при инфекционных и аллергических заболеваниях остается невыясненной.
Также в последние годы была описана новая субпопуляция Т-клеток (Т H 22), которые активно продуцируют ИЛ-22 и в очень небольших количествах – ИЛ-17. Изначально считалось, что ИЛ-22 синтезируется Т H 17, однако сейчас доказано, что экспрессия ИЛ-22 Т-клетками может быть индуцирована независимо от экспрессии ИЛ-17 за счет активации Т H 22. Получены данные, что ИЛ-22 может оказывать протективное действие в условиях экспериментального колита, стимулируя заживление эпителиальных дефектов и продукцию слизи. Таким образом, регуляция продукции ИЛ-22 может быть перспективным направлением в плане воздействия на течение воспалительных заболеваний эпителия.
Цитокины адаптивного иммунного ответа. Интерлейкины. Эффекторные лимфоциты секретируют ИЛ-2, ИЛ-3, ИЛ-4, ИЛ-5, ИЛ-7, ИЛ-9, ИЛ-10, ИЛ-11, ИЛ-13. ИЛ-2 – основной фактор пролиферации и дифференцировки Т-клеток (CD4+ и CD8+). ИЛ-3 синтезируют все Т-клетки, он также является фактором их дифференцировки. ИЛ-4 – фактор активации и размножения В-лимфоцитов, подавляет секрецию ИЛ-1, ИЛ-6 и ФНО, поэтому считается противовоспалительным цитокином; переключает плазматические клетки на синтез IgE, IgG 1 и IgG 4 . ИЛ-5 является дифференцировочным фактором эозинофилов и В-лимфоцитов, усиливает синтез IgA, обеспечивающего защиту слизистых оболочек. ИЛ-7 – основной лимфопоэтин, синтезируется стромальными клетками тимуса и костного мозга; ему принадлежит важная роль в дифференцировке Т-клеток в тимусе, пре-В-клеток – в костном мозге. ИЛ-9 является фактором роста активированных клонов Т-лимфоцитов, регулирует пролиферацию и дифференциацию тучных клеток, оказывает влияние на эритропоэз и предотвращает апоптоз. Главное действие ИЛ-10 заключается в подавлении пролиферации и выработке цитокинов T H 1 (действие противоположно эффекту ИФ-γ), является синергистом ИЛ-4 – усиливает пролиферацию В-клеток и синтез ими IgE и IgA. ИЛ-11 действует, как ИЛ-6. ИЛ-13 повышает пролиферацию В-лимфоцитов, схож по действию с ИЛ-4.
Трансформирующий фактор роста-β. TGF-β продуцируется Treg, а также макрофагами, дендритными клетками, локализованными преимущественно в лимфоидной ткани кишечника, эпителиальными клетками. Переключает В-лимфоциты на синтез IgA, подавляет пролиферацию активированных лимфоцитов. Усиливает синтез межклеточного матрикса, способствуя заживлению ран, обладает противовоспалительным действием. Лимфотоксин-α. Прежнее название этого цитокина – фактор некроза опухолей-β. Синтезируют LT-α активированные Т-лимфоциты, по спектру действия схож с ФНО-α.
Функции Fc-фрагментов антител. Выделяют три главные эффекторные функции Fc-фрагментов антител.
Во-первых, они распознается Fc-рецепторами (FcR), экспрессируемыми на иммунных эффекторных клетках. Fc γ R-рецепторы для Fc-фрагмента IgG 1 и IgG 3 представлены на макрофагах и нейтрофилах и способствуют фагоцитозу патогенов, опсонизированных антителами этих подклассов. IgG 1 и IgG 3 имеют большее сродство к FcRs, чем IgG 2 . Fc-фрагмент IgE имеет сродство к высокоаффинным Fc ε R, представленным на тучных клетках, базофилах и активированных эозинофилах. Присоединение специфичных антигенов к IgE, связавшемуся с Fc ε R, приводит к активации этих клеток и выбросу провоспалительных медиаторов.
Во-вторых, Fc-фрагмент иммуноглобулинов классов G, M и в меньшей степени A, входящих в комплекс антиген–антитело, может связывать С1q компонент комплемента и запустить активацию комплемент по классическому пути.
В-третьих, благодаря Fc-фрагменту возможен активный транспорт антител в такие места, куда они не могут свободно проникать с помощью диффузии, например в секреты слизистых оболочек, слезную жидкость, грудное молоко (IgA), от матери через плаценту в кровоток плода (IgG 1, IgG 3, в меньшей степени IgG 2 ). Активный транспорт иммуноглобулинов в этих случаях опосредуют особые неонатальные рецепторы (FcR n ), к которым Fc-фрагмент указанных антител имеет сродство.
Формирование иммунного синапса. Неспецифичное взаимодействие между Т-клетками и АПК происходит благодаря взаимодействию адгезивных молекул LFA-1 и CD2 с молекулами ICAM и CD58 соответственно. Эффекторные Т-клетки имеют, в отличие от наивных Т-лимфоцитов, значительно более высокую экспрессию LFA-1- и CD2-молекул. Связывание посредством описанных молекул непрочное, но позволяет Т-лимфоцитам сканировать поверхность АПК на предмет презентированных на ней антигенов. Если TCR не распознает антиген на поверхности изучаемой клетки, то Т-лимфоцит теряет с ней контакт. В том случае, если TCR свяжется с антигеном, презентированным в комплексе с МНС, сигнал от TCR инициирует усиление адгезивного взаимодействия – начнет формироваться иммунный синапс. При этом во внутренней зоне синапса усиленно экспрессируются молекулы TCR, CD4, CD8, CD28, CD2, в наружной зоне, окружающей внутреннюю, – молекулы LFA-1 и белок таллин, связанный с актиновыми нитям цитоскелета. Из-за участия в образовании иммунного синапса молекул цитоскелета одновременно происходит изменение расположения внутренних структур клетки – микротрубочки, аппарат Гольджи с секреторными гранулами перемещаются и концентрируются в месте контакта Т-клетки с клеткой-мишенью. После этого происходит выделение эффекторных молекул Т-лимфоцитов (цитотоксинов, цитокинов) в узкое пространство иммунного синапса.
Хоминг лимфоцитов. Движение наивных лимфоцитов в лимфоидные органы опосредовано взаимодействием L-селектинов лимфоцитов с андрессинами сосудов лимфоидной ткани. Образовавшиеся в лимфатическом узле эффекторные Т-клетки теряют L-селектин, обеспечивающий хоминг наивных Т-лимфоцитов в лимфатические узлы, но начинают экспрессировать интегрин α 4 :β 1 (VLA-4), который связывается с молекулами VCAM-1, экспрессируемыми активированным эндотелием под действием провоспалительных цитокинов. Это позволяет эффекторным клеткам попасть в очаг воспаления. Эффекторные Т-клетки, распознав антиген, начинают секретировать LT-α, усиливающий в очаге воспаления экспрессию эндотелием молекул адгезии (Е-селектина, VCAM-1, ICAM-1), а также продуцировать хемокин CCL5. Все это способствует активной миграции в очаг воспаления других эффекторных клеток. Молекулы VCAM-1 и ICAM-1 на эндотелии связываются с VLA-4 и LFA-1 на Т-лимфоцитах. Благодаря E-селектину в очаг рекрутируются нейтрофилы и моноциты.
Особенности строения IgM и IgA. Большинство классов иммуноглобулинов представляют собой мономерные структуры, за исключением IgM и IgA. IgМ может оставаться мономером в случае связывания со специфическим Fc-рецептором на клеточной поверхности. В растворенном состоянии Fс-фрагменты пяти мономерных единиц IgM соединяются между собой дисульфидными связями, образуя фигуру, наподобие снежинки (пентамер), с ориентированными наружу Fabфрагментами. Низкая афинность IgM в сравнении с IgG компенсируется высокой авидностью (суммарной силой связывания), которая достигается за счет пентамерной структуры. IgА в сыворотке крови, в отличие от IgМ, представлены мономерной формой, в слизистых – в виде димера (секреторная форма).
Терминология. Анергия. Отсутствие активации клеток в ответ на действие стимулирующих сигналов называется анергией. Это явление лежит в основе иммунологической толерантности, в том числе аутотолерантности. Может развиваться, например, при активации TCR-зрелых лимфоцитов в отсутствие костимуляции.
Апоптоз. Представляет собой программированную гибель клеток. Основой этой активной формы гибели клетки является фрагментация ДНК. Апоптоз развивается при поступлении сигналов извне или вследствие реализации внутриклеточной программы гибели, не сопровождается существенным повышением проницаемости клетки и ее распадом. Т-клетки памяти. Образуются в тимусзависимых зонах лимфоидных органов, имеют все основные маркеры Т-лимфоцитов, включая рецепторный комплекс CD3–TCR, вспомогательные и адгезивные молекулы. Но наиболее четким признаком Т-клеток памяти является высокая экспрессия одновременно CD45RO и CD45RА (CD45RO – маркер клеток памяти).
В-клетки памяти. Эти лимфоциты экспрессируют на своей поверхности иммуноглобулины поздних изотипов – IgG или IgA в отличие от не стимулированных антигеном В-лимфоцитов, которые на своей мембране несут преимущественно IgM и небольшое количество IgD. Большая продолжительность жизни Т- и В-клеток памяти, по-видимому, обусловлена повышенной экспрессией у них ингибитора апоптоза Bcl-2.
Регуляторные клетки. Treg бывают двух видов: натуральные регуляторные клетки, образующиеся в тимусе, и индуцированные регуляторные клетки (iTreg), которые образуются из наивных CD4-клеток на периферии.
Формирование иммунной системы в процессе онтогенеза. Формирование иммунной системы начинается с первых дней эмбриональной жизни и полностью завершается к 15–18 годам. В эмбриональном периоде развития можно выделить следующие этапы:
96 ч после оплодотворения (8 клеточных делений) – на клетках эмбриона начинают экспрессироваться антигены HLA I класса;
4–5-я неделя – в каудальном отделе спланхноплевры образуется полипотентная (гемопоэтическая) стволовая клетка;
5–6-я неделя – гемопоэтические стволовые клетки мигрируют в желточный мешочек, печень, и с этого времени там определяются все форменные элементы крови, даже Т-лимфоциты, хотя тимуса еще нет, но эпителий закладки тимуса уже секретирует активные тимические факторы;
7–8-я неделя – тимус заселяется Т-лимфоцитами;
8–10-я неделя – лимфоциты определяются в периферической крови;
10–12-я неделя – лимфоциты проявляют способность к адгезии, реакции бластной трансформации на ФГА и реакции трансплантат против хозяина (только на ксенотрансплантаты);
11–12-я неделя – лейкоцитами заселяются селезенка и костный мозг, в значимых количествах появляются В-лимфоциты, за четыре последние недели количество лимфоцитов в тимусе увеличивается в 30–40 раз, приобретает дефинитивное строение. В заметных количествах начинает синтезироваться IgM, преимущественно в качестве групповых факторов-агглютининов;
12–16-я неделя – начинают синтезироваться фетальные антигены α-, γ-, β-фетопротеины и другие вещества, примерно 10 антигенов (раково-эмбриональные антигены), оказывающие супрессивное действие на иммунитет матери;
13–16-я неделя – начинают заселяться лимфатические узлы, а еще позже – лимфоидная ткань, ассоциированная со слизистой;
с 16–20-й недели – количественное соотношение Т- и В-лимфоцитов в органах иммунной системы в целом соответствует таковому у взрослых: в тимусе – Т – 85%, В – 1,5%, в лимфатических узлах – Т – 50–60%, В – 1–10%, в селезенке – Т – 10%, В – 35%, в костном мозге – Т – 2%, В – 20%. Однако до момента рождения в тимусе определяются лишь γδ + -клетки, имеющие ограниченные способности к распознаванию антигена;
с 20-й недели – на инфицирование плод отвечает выработкой антител классов IgM, IgD, IgG и IgA;
36–40-я неделя – в периферической крови плода содержится 3–6⋅109 /л лейкоцитов.
Формирование иммунной системы не завершается к моменту рождения. После рождения на протяжении нескольких недель периферические органы иммунной системы заселяется α-, β-, Т-лимфоцитами.
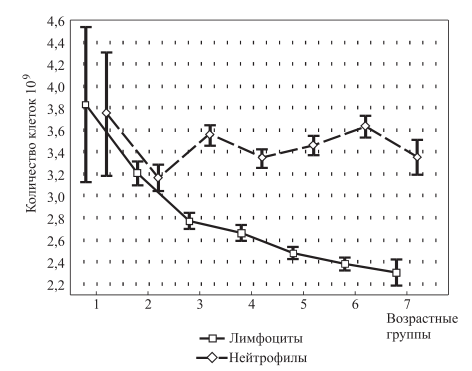
Рис. 2. Возрастная динамика абсолютного количества нейтрофилов и лимфоцитов (М±95% – доверительный интервал) в крови (собственные данные): возрастные группы: 1-я – возраст менее 2 лет; 2-я – с 2 до 5 лет; 3-я – с 5 до 9 лет; 4-я – с 9 до 12 лет; 5-я – с 12 до 14 лет; 6-я – с 14 до 18 лет; 7-я – старше 18 лет
У детей в первые сутки жизни на содержание нейтрофилов и лимфоцитов в крови оказывают влияние, главным образом, материнские цитокины и родовой стресс. Но уже к 5-м суткам регуляция осуществляется в основном за счет цитокинов самого ребенка. В первый месяц жизни у детей в 1 мкл крови содержится около 10 тыс. лейкоцитов, из них в среднем 30% нейтрофилов (≈3000/мкл). У взрослого человека общее количество лейкоцитов в 1 мкл периферической крови приблизительно 5 тыс., из них нейтрофилов около 60%, что в пересчете составляет те же 3 тыс. клеток на 1 мкл. Таким образом, абсолютное количество нейтрофилов на протяжении всей жизни изменяется незначительно, за исключением периода с 2 до 5 лет, когда число этих клеток существенно ниже, чем в предыдущий и последующие возрастные периоды (рис. 2). В тоже время количество лимфоцитов подвержено существенной редукции. У детей первых месяцев жизни из общего числа лейкоцитов лимфоциты составляют примерно 60% (6000 в 1 мкл), у взрослых относительное содержание снижается до 30–40%, абсолютное – до 2000–2500 в 1 мкл.
Лимфоцитоз у детей раннего возраста обусловлен усиленной рециркуляцией, а также пролиферацией лимфоцитов вследствие массовой гибели наивных клеток. Вновь образованные наивные лимфоциты мигрируют в лимфатические узлы в поисках своего антигена, но у новорожденного архивы пустые, поэтому рециркуляторная активность лимфоцитов повышена (из-за укорочения цикла рециркуляции), а поскольку антигены в ЛУ отсутствуют, то все без разбору лимфоциты (в том числе и потенциально полезные) подвергаются апоптозу.
Таким образом, большая доля лейкоцитов в крови у детей раннего возраста, в отличие от взрослых, представлена наивными лимфоцитами, не выполняющими вообще никакой функции (наивные Т-лимфоциты не секретируют цитокины, наивные В-лимфоциты не способны трансформироваться в плазматические клетки). Апоптоз у детей раннего возраста идет гораздо активнее, чем у взрослых людей, что, в свою очередь, еще больше стимулирует образование новых лимфоцитов.
В период с рождения до 5 лет лимфатические узлы постепенно наполняются дендритными клетками, презентирующими антигены, с которыми встретился организм ребенка, и интенсивность процессов рециркуляции и апоптоза снижается. Чем меньше лимфоцитов гибнет, тем меньше их образуется, поэтому уже после второго года жизни, в среднем в 3 года 3 месяца, происходит второй перекрест – уравнивание процентного содержания лимфоцитов и нейтрофилов (рис. 3). В период с 12 до 14 лет число лейкоцитов и их фракционный состав у детей достигают дефинитивных значений. Поздний возраст (позже 5-го года жизни) второго перекреста (что характерно, например, для часто и длительно болеющих детей) может быть связан с дефектами фагоцитоза и нарушением презентации антигенов в лимфатических узлах, что индуцирует апоптоз наивных клеток и стимулирует пролиферацию лимфоцитов. Динамика становления продукции иммуноглобулинов. Иммуноглобулин G (все субклассы) определяется в крови плода на 10–12-й неделе. Он поступает из организма матери через плаценту посредством процесса Fc-зависимого транспорта.
Первый пик содержания IgG приходится на момент рождения (уровень как у взрослого). Время полужизни молекул IgG в циркуляции составляет примерно 20–23 дня, поэтому уровень материнского IgG к двум месяцем снижается вдвое, к шести месяцам – практически исчезает.
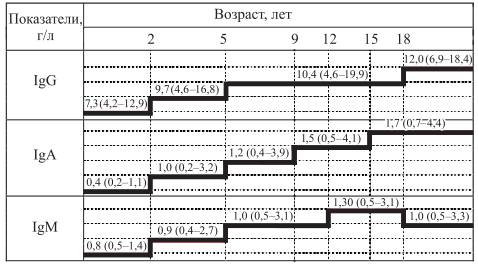
Синтез собственного IgG начинается примерно с трех месяцев, но взрослый уровень достигается лишь тогда, когда ребенок становится взрослым (рис. 4). У детей младше 5 лет уровень иммуноглобулинов этого класса достоверно ниже, несмотря на то что абсолютное количество лимфоцитов значимо выше, чем в последующие периоды жизни. Это является подтверждением бесполезности большинства лимфоцитов у детей в возрасте до 5 лет. С 5 лет (после второго перекреста) и до 18 лет сывороточное содержание IgG существенно не меняется. Титр антител класса G к токсинам дифтерийной палочки, столбняка, стафилококка и стрептококка, вирусам полиомиелита, японского энцефалита, гриппа (А2, С) и парагрипа (I, II, III) у новорожденных в крови такой же, как у матерей, и даже выше.
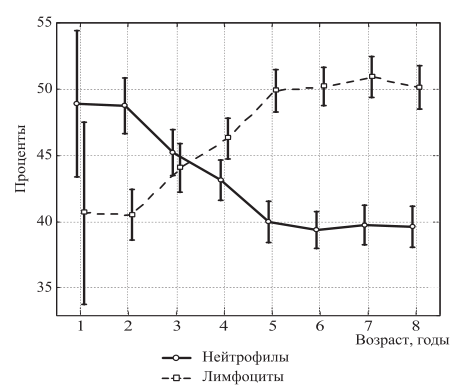
Рис. 3. Возрастная динамика процентного количества нейтрофилов и лимфоцитов (М±95% – доверительный интервал) в крови (собственные данные)
Титр антител к антигенам клеточной стенки стрептококка и стафилококка, коклюшу, бактериям кишечной группы (для защиты от этих инфекций IgA важнее, чем IgG) ниже, чем у матерей. Титр антител поддерживается при кормлении ребенка грудью, так как у грудных детей IgG-антитела могут всасываться в ЖКТ без потери активности.
Материнские иммуноглобулины других классов не преодолевают плацентарный барьер в связи с отсутствием на поверхности клеток трофобласта соответствующих Fc-рецепторов, а также из-за больших размеров молекул IgA и IgM.
Сывороточный уровень IgA у новорожденного составляет 0,002–0,02 г/л. Этот иммуноглобулин начинает синтезироваться в заметных количествах с 3–6 месяцев. При кормлении грудью IgA, поступающий с молоком матери, защищает слизистую оболочку желудочно-кишечного тракта ребенка и частично всасывается в неизмененном виде. Продукция IgA плавно возрастает на протяжении периода детства и достигает дефинитивных значений после 15 лет.
К рождению сывороточное содержание IgM составляет 0,1– 0,2 г/л, его повышение может являться признаком внутриутробного инфицирования. Синтез IgM достигает уровня взрослых к 5 годам.
Рис. 4. Возрастная динамика уровня иммуноглобулинов в крови у детей: формат данных – медиана (референтные интервалы: 2,5% центиль – 97,5% центиль) (собственные данные)
Способность к образованию IgE плод приобретает на 11–12-й неделе, к рождению его концентрация достигает 3–60 МЕ/л. После рождения его уровень медленно растет (у здоровых), достигая пика к 6–15 годам, затем постепенно снижается до взрослого уровня – менее 100 МЕ/л. Период полувыведения IgE из кровотока составляет 2–3 суток, в тканях длительность его полужизни – 8–14 суток.
В возрасте 3–6 месяцев выраженность гуморального иммунодефицита достигает максимума, так как исчерпываются запасы материнских IgG, a собственные IgG только начинают синтезироваться. Особенно это выражено у недоношенных детей. Период с 2 до 5 лет является переходным: повышается функциональная активность лимфоцитов (меньшее, чем в возрасте до 2 лет, их число обеспечивает синтез большего количества иммуноглобулинов), приближается к взрослому соотношение лимфоциты–фагоциты. Однако в целом защита организма в этот период наиболее уязвима: неполноценность адаптивного иммунитета усугубляется снижением абсолютного количества нейтрофилов – основных эффекторных клеток врожденного иммунитета.
Особенности противотуберкулезного иммунитета. В настоящее время туберкулез остается очень важной медицинской и социальной проблемой. Согласно последним данным ВОЗ, более 2 млрд человек (это почти 30% всего населения земного шара!) инфицировано микобактериями туберкулеза, причем каждый десятый инфицированный заболевает. В Республике Беларусь ежегодно заболевает туберкулезом 4–5 тыс. человек. Туберкулез – это потенциально тяжелое инфекционное заболевание, вызываемое Mycobacterium tuberculosis (МТ). Микобактерии в отличие от других микроорганизмов обладают рядом особенностей, которые делают практически невозможным реализацию противоинфекционного иммунного ответа по обычной схеме. Патогенность МТ обусловлена наличием ряда факторов вирулентности, расположенных в клеточной мембране микроорганизмов. Первый фактор вирулентности – это гликолипид «корд-фактор». Вирулентные штаммы Mycobacterium tuberculosis обязательно содержат этот фактор на клеточной поверхности. При введении очищенного «корд-фактора» мышам в месте введения образуется типичная для туберкулеза гранулема. Вторым фактором вирулентности являются сульфатиды – гликолипиды клеточной стенки, содержащие серу. Эти вещества препятствуют слиянию фагосом с лизосомами, что обусловливает способность микобактерий избегать разрушения макрофагами. Благодаря такому незавершенному фагоцитозу МТ могут долгое время персистировать внутри фагосом, не подвергаясь разрушению, но получая питательные вещества для своей жизнедеятельности. Третьим фактором вирулентности является гетерополисахарид LAM (lipoarabinomannan), сходный по строению с эндотоксинами грамотрицательных бактерий. Под влиянием LAM макрофаги секретируют ФНО-α, который способствует развитию лихорадки, снижению массы тела и повреждению тканей, а также ИЛ-10, который тормозит индуцированную микобактериями пролиферацию Т-клеток.
Кроме того, LAM ингибирует активацию макрофагов интерфероном-γ. Четвертым фактором вирулентности является микобактериальный белок теплового шока, который по строению схож с белками теплового шока человека, что определяет возможность развития аутоиммунных реакций, обусловленных антигенной мимикрией. Описанные особенности строения микобактерий способствуют длительному персистированию возбудителя в организме человека или хронизации инфекционного процесса.
Важной особенностью туберкулезной инфекции является формирование гранулем, которые представляют собой скопление инфицированных микобактериями макрофагов, окруженное Т-клетками и фибробластами. Микобактерии могут размножаться в фагосомах инфицированных макрофагов, что со временем приводит к разрушению фагосом и выходу микроорганизмов в цитоплазму. Попадая в цитоплазму, микобактерии повреждают цитоскелет клеток, разрывая образующие его актиновые нити и нарушая их синтез, в результате чего клетка утрачивает поверхностный белок кадхерин, который в норме посредством белка катенина крепится к актиновым нитям и препятствует склеиванию мембран соседних клеток. При утрате кадхерина мембраны макрофагов склеиваются и в этом месте разрушаются, вследствие чего формируются патогномоничные для туберкулезных гранулем гигантские многоядерные клетки Пирогова–Лангханса. Размер образующихся симпластов лимитирован. Это связано с тем, что площадь поверхности клетки увеличивается не так быстро, как ее объем, поэтому в какой-то момент поверхность становится недостаточной для снабжения имеющегося объема питательными веществами и многоядерная клетка гибнет. После гибели симпласта микобактерии, которые находились в цитоплазме, выходят из разрушенной клетки и могут быть опять фагоцитированы, в том числе и макрофагами, образующими гранулему. При неблагоприятном течении процесса в центре гранулемы прогрессирует гибель макрофагов и симпластов, накапливаются творожистые некротические гнойные массы (казеозный распад). Развитие гранулем служит показателем неэффективности иммунной защиты и является способом, выработанным иммунной системой для ограничения дальнейшей диссеминации патогена. В том случае, когда формирование гранулем недостаточно эффективно, может развиваться диссеминированный туберкулез, что значительно ухудшает прогноз заболевания.
Основной путь заражения микобактериями туберкулеза – воздушно-капельный. Попадая в дыхательные пути, МТ могут быть элиминированы из организма посредством мукоцилиарного клиренса. Факторы, вызывающие паралич ресничек эпителия (курение, холодный воздух, разного рода поллютанты), способствуют инфицированию туберкулезом.
В том случае, если микобактерии все-таки преодолевают первую линию обороны и проникают в организм человека, активируются факторы врожденного иммунитета (комплемент, нейтрофилы, макрофаги и дендритные клетки), осуществляющие фагоцитоз и способствующие развитию местной воспалительной реакции. Способностью стимулировать фагоцитоз обладают и сами микобактерии. На их клеточной поверхности присутствует полисахарид арабиноманан, являющийся лигандом для TLR2- и TLR4-рецепторов фагоцитов. Взаимодействие TLR-рецепторов фагоцитов с липоарабиномананом клеточной стенки микобактерий способствует адгезии микроорганизмов к фагоцитирующим клеткам и последующему фагоцитозу. Для связывания и интернализации микобактерий МФ могут использовать и другие неспецифичные рецепторы, например scavenger receptors, которые связывают любые липопротеины и полисахариды, за что и получили свое название. Еще одной особенностью микобактерий является способность активно связывать маннозосвязывающий протеин и запускать лектиновый путь активации комплемента. С одной стороны, активация СК приводит к опсонизации бактерии С3b-компонентом комплемента, что способствует адгезии МТ макрофагом посредством CR3-рецептора. С другой стороны, активация комплемента приводит быстрому накоплению в месте проникновения бактерий большого количества хемоаттрактантов С3а и С5а, привлекающих в очаг нейтрофилы. При проникновении небольшого количества МТ нейтрофилы быстро их элиминируют с помощью активных форм кислорода и азота (NO), синтезируемых в процессе кислородного взрыва. При массивном поступлении бактерий в организм в процесс обязательно включаются макрофаги и дендритные клетки. Механизм разрушения МТ при фагоцитозе их МФ и ДК связан с лизосомальными ферментами, которые изливаются в фагосому. Однако, из-за того что клеточная стенка МТ содержит сульфатиды, препятствующие слиянию фагосомы с лизосомой, микроорганизмы могут длительное время персистировать в фагоцитах (МФ и ДК), мигрировать с ними в региональные лимфатические узлы и даже в другие ткани. Миграция инфицированных МТ макрофагов по организму является фактором, способствующим развитию внелегочных форм туберкулеза. В настоящее время известно, что у лиц, страдающих только внелегочным туберкулезом, определяется высокая активность нейтрофильного фагоцитоза и неспецифических факторов, препятствующих развитию в легких туберкулезного процесса. Нейтрофилы в норме не выходят в паренхиматозные органы и кости, поэтому МТ, попадающие с мигрирующими макрофагами в различные органы, имеют там больше шансов выжить, чем в случае проникновения через слизистые дыхательных путей.
Инфицирование микобактериями и развитие нейтрофильного ответа с активацией комплемента могут сопровождаться клинической картиной острой пневмонии. Может протекать и бессимптомно, особенно в тех случаях, когда благодаря активации комплемента и дегрануляции тучных клеток создается хороший водный барьер и активный выход жидкости из сосудов препятствует диффузии цитокинов в кровяное русло. После того как нейтрофилы фагоцитируют и разрушат все свободные микобактерии, активация комплемента прекращается и водный барьер исчезает. Однако МТ продолжают персистировать в макрофагах и дендритных клетках и вместе с ними мигрируют в региональные лимфатические узлы.
В норме макрофаги и дендритные клетки секретируют цитокины до тех пор, пока не произошло полное разрушение фагоцитированного объекта. Но поскольку при инфицировании МТ фагоцитоз незавершенный, фагоциты продолжают постоянно секретировать ИЛ-1, ИЛ-6, ИЛ-10 и ФНО-α. В отсутствие водного барьера провоспалительные цитокины свободно проникают в сосуды и поступают в циркуляцию. Это сопровождается характерной клинической симптоматикой. Так, ФНО, ИЛ-1 и ИЛ-6 вызывают повышение температуры. ФНО подавляет аппетит и нарушает всасывание, что при длительном течении туберкулезного процесса приводит к похудению вплоть до кахексии. Еще одним эффектом ФНО является стимуляция экспрессии молекул адгезии в свободной циркуляции, благодаря чему лейкоциты активно выходят из кровяного русла и инфильтрируют ткани, развивается лейкопения. Но может быть и лейкоцитоз, обусловленный высокой секрецией ИЛ-1 и ФНО, стимулирующих выход лейкоцитов из костномозгового депо. ИЛ-6 усиливает синтез белков острой фазы, поэтому развивается диспротеинемия и повышается СОЭ.
Выделяемые цитокины обладают хемоаттрактивными свойствами для Т-лимфоцитов, которые мигрируют и скапливаются вокруг макрофагов и дендритных клеток, инфицированных микобактериями, участвуя в формировании гранулемы. ФНО стимулирует размножение фибробластов вокруг гранулемы. При высокой активности пролиферации фибробласты образуют вокруг гранулемы фиброзный каркас, который препятствует спаданию стенок полости, образующейся вследствие казеозного распада центральной части гранулемы, – формируется каверна.
Аналогичные процессы происходят в региональных лимфатических узлах. Здесь под действием цитокинов, главным образом дендритных клеток, происходит инфильтрация и склерозирование лимфатических узлов, которые еще длительное время могут оставаться резервуаром туберкулезной инфекции.
При нормальном функционировании врожденной системы иммунитета участия специфической иммунной защиты против микобактерий может не понадобиться. Однако в ряде случаев механизмов врожденного иммунитета оказывается недостаточно. Тогда в борьбу с туберкулезной инфекцией включается система приобретенного иммунитета, формирующая специфический адресный иммунный ответ к возбудителю туберкулеза.
Активация адаптивного иммунного ответа начинается с презентации антигенов туберкулезных бактерий антигенпрезентирующими клетками, которые в микроокружении лимфатических узлов стимулируют дифференцировку наивных CD4+лимфоцитов в Т-хелперы 1-го типа. Активированные Т Н 1 бла годаря наличию молекул адгезии на активированном про во спалительными цитокинами эндотелии сосудов могут возвращаться в легкие, где в кооперации с макрофагами формируют гранулемы. В случае туберкулезной инфекции основной функцией Т Н 1 является усиление бактерицидной активности макрофагов, которое происходит при взаимодействии молекул CD40L лимфоцита с молекулами CD40 на макрофагах, а также под влиянием ИФ-γ. Кроме того, Т Н 1 уничтожают макрофаги, инфицированные МТ, активируя на их поверхности Fas-рецепторы и выделяя LT-α.
Кроме Т-хелперов при туберкулезной инфекции могут активироваться Т-киллеры. Это объясняется тем, что персистирующие внутри фагоцита микобактерии могут попадать в цитоплазму клеток, а цитоплазматические белки экспрессируются в комплексе с молекулами МНС I класса. Чужеродные белки в комплексе с МНС I класса распознают CD8+клетки. Эти лимфоциты также могут распознавать микобактериальные антигены, связанные с молекулами CD1. Основной функцией Т-киллеров является уничтожение МФ и ДК, инфицированных микобактериями. Поэтому в тех случаях, когда Т-киллеры достаточно активны, распространение инфекции с помощью МФ и ДК не происходит, а значит и вероятность развития внелегочных форм туберкулеза в этом случае будет значительно ниже.
Макрофаги могут презентировать антиген неклассическим способом с помощью молекулы CD1, которая связывает растворимые антигены, в частности антигены, поставляемые нейтрофилами. Эти же растворимые антигены могут презентировать В-лимфоциты, в результате чего активнее образуются Т Н 2. Этому также способствует синтез макрофагами ИЛ-10, который подавляет образование Т Н 1. Таким образом, в зависимости от имеющихся условий преобладающей фракцией могут быть либо Т-хелперы 1-го типа, либо Т-хелперы 2-го типа. Установлено, что при тяжелых формах туберкулеза превалирует Т Н 2-ответ и имеется недостаточность Т Н 1-ответа. Известно также, что вероятность развития внелегочных форм туберкулеза существенно выше при сниженном количестве Т-хелперов 1-го типа и Т-киллеров.
В целом, значение гуморального иммунитета в противотуберкулезной защите минимально. Противотуберкулезные антитела практически не имеют протективного значения, поскольку микобактерии в свободном виде в организме находятся очень недолго. И даже связываясь с микобактерией, антитела активируют комплемент, тем самым стимулируют фагоцитоз, что еще более увеличивает шансы МТ стать недостижимыми для воздействия иммунной системы. Кроме того, доминирование Т H 2-ответа на туберкулезную инфекцию может сопровождаться появлением аллергических реакций. Аллергическими проявлениями может сопровождаться туберкулезное поражение глаз, кожи, почек, синовиальной оболочки. Туберкулезный процесс может быть ассоциирован и с аутоиммунными реакциями, что связано со схожестью белков теплового шока в клетках человека и микобактерий (четвертый фактор вирулентности).
Одним из признаков вовлечения в ответ на МТ адаптивного иммунитета является развитие реакции гиперчувствительности замедленного типа на внутрикожное введение микобактериального антигена. Реакция обусловлена миграцией антигенспецифических Т-лимфоцитов в место введения туберкулина, представляющего собой вытяжку из разрушенных МТ, развивающаяся в срок от 48 до 72 ч (проба Манту). Однако при оценке результатов пробы Манту следует иметь в виду, что отсутствие реакции на туберкулин не свидетельствует об отсутствии инфекции в организме, но говорит только об отсутствии активных антигенспецифичных Т-лимфоцитов. С другой стороны, гиперергическая реакция на введение туберкулина свидетельствует о наличии инфицирования, но не обязательно заболевания.
Особенности микобактерий обусловливают сложности в лечении этой инфекции. Поскольку микобактерии живут в макрофагах, то будут эффективны антибактериальные препараты, которые способны проникать в эти клетки. Находящиеся в фагосомах МТ еще в меньшей степени доступны воздействию антибактериальных средств.