
Некроз, апоптоз. Морфогенез, этиология, патогенез.
Некроз (от греч. nekros — мертвый) — омертвение, гибель клеток и тканей в живом организме; при этом жизнедеятельность их полностью прекращается. Понятие «некроз» является видовым по отношению к более общему понятию «смерть». До недавнего времени некроз считался единственным вариантом смерти клетки в живом организме с хорошо изученными биохимическими, патофизиологическими, морфологическими и клиническими проявлениями. Однако в последние годы описан еще один вид смерти клетки в живом организме — это апоптоз , отличающийся от некроза, совершающийся по определенной генетической программе, имеющий особую биохимическую и морфологическую сущность, а также клиническое значение. В данной лекции будет разобрана патологическая анатомия двух видов смерти клеток в живом организме — некроза и апоптоза.
Некроз — это гибель части живого организма, необратимое отмирание его частей, тогда как целое — организм остается живым. Напротив, термин «смерть» используется для обозначения прекращения жизнедеятельности всего организма в целом. Территория некроза может быть различной. Как указывал проф. М.Н.Никифоров (1923), некроз может захватывать отдельные участки тела, целые органы, ткани, группы клеток и клетки. В настоящее время имеется понятие фокального некроза, когда речь идет о гибели части клетки. Некроз развивается, как правило, при действии повреждающего фактора.
Некротические процессы происходят постоянно как при патологии, так и в норме. В условиях патологии некроз может иметь самостоятельное значение или входить в качестве одного из важнейших элементов практически во все известные патологические процессы или завершать эти процессы (дистрофии, воспаление, расстройства кровообращения, опухолевый рост и др.). Некротические процессы — закономерные проявления нормальной жизнедеятельности организма, так как для отправления любой физиологической функции требуются затраты материального субстрата (гибель клеток), которые постоянно восполняются путем физиологической регенерации. Кроме того, клетки постоянно подвергаются старению и естественной смерти с последующей их элиминацией. Таким образом, динамическое равновесие между процессами естественной смерти клеток и физиологической регенерацией обеспечивает постоянство клеточных и тканевых популяций в организме.
Морфогенез некроза.
Некротический процесс проходит ряд морфогенетических стадий:
- паранекроз — подобные некротическим, но обратимые изменения;
- некробиоз — необратимые дистрофические изменения, характеризующиеся преобладанием катаболических реакций над анаболическими;
- смерть клетки, время которой установить трудно;
- аутолиз — разложение мертвого субстрата под действием гидролитических ферментов погибших клеток и клеток воспалительного инфильтрата.
Установление момента смерти клетки, т.е. необратимого ее повреждения, имеет важное теоретическое и клиническое значение в случае решения вопроса о жизнеспособности тканей, подлежащих хирургическому удалению, а также в трансплантологии. Однозначного ответа на этот вопрос пока не существует. В токсикологической практике критерием жизнеспособности тканей является, например, сохранность способности клеток делиться. Но можно ли считать клетку погибшей, если она находится в фазе покоя G1, может дифференцироваться и оставаться жизнеспособной еще длительное время, как это и происходит с большинством клеток многоклеточных организмов. Предлагается использовать метод in vitro для установления гибели клеток и тканей, основанный на захвате ими различных красителей (трипановый синий и др.). Метод захвата краски также не может служить достоверным критерием оценки смерти клетки, так как скорее связан с повреждением цитоплазматической мембраны, а не с некрозом. Как видно, достоверных функциональных тестов для установления момента смерти клеток пока еще не разработано.
Для определения смерти клетки чаще всего используют морфологические критерии необратимого повреждения клетки, наиболее достоверными из которых являются разрушение внутренних мембран и отложения электронно-плотных депозитов, содержащих белки и соли кальция в митохондриях, что обнаруживается при электронной микроскопии. Следует, однако, обратить внимание на то, что на светооптическом уровне изменения в структуре клетки становятся видимыми лишь на стадии аутолиза. Поэтому, говоря о микроскопических признаках некроза, мы фактически говорим и о морфологических изменениях в стадии аутолиза, являющихся результатом действия гидролитических ферментов, прежде всего лизосомального происхождения. В настоящее время установлено, что большинство органелл клетки (ядра, митохондрии, рибосомы и др.) также имеют свои собственные гидролитические ферменты, которые принимают активное участие в процессах аутолиза.
Макроскопические признаки некроза.
Эти признаки многообразны; подробно они освещены в разделе «Клинико-морфологические формы некроза». Общими для всех форм некроза являются изменения цвета, консистенции и в ряде случаев запаха некротических тканей. Некротизированная ткань может иметь плотную и сухую консистенцию, что наблюдается при коагуляционном некрозе. Ткань при этом может подвергнуться мумификации. В других случаях мертвая ткань дряблая, содержит большое количество жидкости, подвергается миомаляции (от греч. malakia —мягкость). Такой некроз называется колликвационным. Цвет некротических масс зависит от наличия примесей крови и различных пигментов. Мертвая ткань бывает белой или желтоватой, нередко окруженная красно-бурым венчиком. При пропитывании некротических масс кровью они могут приобретать окраску от красной до бурой, желтой и зеленой в зависимости от преобладания в них тех или иных гемоглобиногенных пигментов. В некоторых случаях фокусы некроза прокрашиваются желчью. При гнилостном расплавлении мертвая ткань издает характерный дурной запах.
Микроскопические признаки некроза. Заключаются в изменениях ядра и цитоплазмы клеток. Ядра последовательно подвергаются сморщиванию (кариопикноз), распаду на глыбки (кариорексис) и лизируются (кариолизис). Эти изменения ядер связаны с активацией гидролаз — рибонуклеаз и дезоксирибонуклеаз. В цитоплазме происходит денатурация и коагуляция белков, сменяемая обычно колликвацией. Коагуляция цитоплазмы сменяется распадом ее на глыбки (плазморексис) и лизисом органелл (плазмолизис). При фокальных изменениях говорят о фокальном коагуляционном некрозе и фокальном колликвационном некрозе (баллонная дистрофия).
Некроз развивается не только в паренхиматозных элементах тканей и органов, но и в их строме. При этом разрушаются как клетки стромы, так и нервные окончания и компоненты экстрацеллюлярного матрикса. Расщепление ретикулярных, коллагеновых и эластических волокон происходит с участием нейтральных протеаз (коллагеназ, эластазы), гликопротеидов — протеаз, липидов — липаз. При микроскопическом исследовании обнаруживаются распад, фрагментация и лизис ретикулярных, коллагеновых и эластических волокон (эластолизис), в некротизированной ткани нередко откладывается фибрин. Описанные изменения характерны для фибриноидного некроза (см. лекцию «Стромально-сосудистые дистрофии»). В жировой ткани некроз носит свои специфические черты в связи с накоплением в некротических массах жирных кислот и мыл, что ведет к образованию липогранулем.
Ультраструктурные признаки некроза.
Отражают изменения органелл клетки:
- в ядре: агрегация хроматина, фрагментация фибрилл, полное разрушение;
- в митохондриях: набухание, уменьшение плотности гранул матрикса, образование в нем агрегатов неправильной формы, отложение солей кальция;
- в цитоплазматической сети: набухание, фрагментация и распад мембранных структур;
- в полисомах и рибосомах: распад полисом, отделение рибосом от поверхности цистерн, уменьшение четкости контуров и размеров, а также количества рибосом;
- в лизосомах: агрегация мелких плотных гранул матрикса и его просветление, разрыв мембран;
- в цитоплазматическом матриксе: исчезновение гранул гликогена, снижение активности ферментов [Лушников Е.Ф., 1990].
Этиология некроза.
Руководствуясь этиологическим фактором, выделяют пять видов некроза: травматический, токсический, трофоневротический, аллергический и сосудистый. Этиологические факторы могут оказывать непосредственное действие на ткань или опосредованное — через сосудистую, нервную и иммунную системы.
По механизму действия этиологического фактора некроз может быть прямым и непрямым. Прямой некроз может быть травматическим, токсическим. Непрямой некроз — трофоневротическим, аллергическим и сосудистым.
Травматический некроз является результатом прямого действия на ткань физических (механических, температурных, вибрационных, рациационных и др.), химических (кислот, щелочей и др.) факторов.
Токсический некроз развивается при воздействии на ткани токсичных факторов бактериальной и другой природы.
Трофоневротический некроз обусловлен нарушением циркуляции и иннервации тканей при заболеваниях центральной и периферической нервной системы. Примером трофоневротического некроза могут служить пролежни.
Аллергический некроз является результатом иммунного цитолиза тканей в ходе реакций гиперчувствительности немедленного или замедленного типа. Классическим примером аллергического некроза при реакциях немедленного типа с участием иммунных комплексов, содержащих комплемент, может служить фибриноидный некроз при феномене Артюса.
Иммунный цитолиз с участием Т-лимфоцитов киллеров и макрофагов приводит к развитию некроза ткани печени при хроническом активном гепатите.
Сосудистый некроз связан с абсолютной или относительной недостаточностью циркуляции в артериях, венах и лимфатических сосудах. Наиболее частая форма сосудистого некроза обусловлена нарушением кровообращения в артериях в связи с их тромбозом, эмболией, длительным спазмом, а также с функциональным перенапряжением органа в условиях гипоксии. Недостаточная циркуляция в ткани вызывает их ишемию, гипоксию и развитие ишемического некроза, патогенез которого связан не только с гипоксическими, но и с реперфузионными механизмами.
Патогенез некроза.
До сих пор, разбирая некроз, мы фактически рассматривали механизмы аутолиза, развивающегося после наступления смерти и обусловленного действием гидролитических ферментов. Механизмы самого некроза отличны от механизмов аутолиза, разнообразны, во многом зависят от его этиологии и структурно-функциональных особенностей клеток, тканей и органов, в которых он развивается. Конечный результат всех патогенетических механизмов некроза — возникновение внутриклеточного хаоса.
Из всего многообразия патогенетических путей некроза, вероятно, можно выделить пять наиболее значимых:
- связывание клеточных белков с убихиноном;
- дефицит АТФ;
- генерация активных форм кислорода (АФК);
- нарушение кальциевого гомеостаза;
- потеря селективной проницаемости клеточными мембранами.
Убихинон состоит из 76 аминокислотных оснований, широко распространен во всех клетках эукариотов. В присутствии АТФ формирует ковалентные связи с лизиновыми основаниями Других белков. Синтез убихинона, так же как и других белков из семейства белков теплового шока, инициируется различными видами повреждений. Связываясь с белками, убихинон уменьшает Длительность их жизни, вероятно, путем их частичной денатурации. Так, при некрозе клеток центральной нервной системы при болезни Альцгеймера, Паркинсона, а также в гепатоцитах при алкогольном поражении печени (тельца Маллори) обнаруживаются цитоплазматические тельца, построенные из комплекса белков с убихиноном.
Дефицит АТФ постоянно обнаруживается в гибнущих клетках. Долгое время полагали, что основной причиной некроза кардиомиоцитов при ишемии является снижение образования макроэргических соединений до определенного уровня. Однако в последние годы было показано, что в ишемическом повреждении участвуют и другие механизмы. Так, если ишемизированный миокард подвергнуть реперфузии, то некротические изменения наступают гораздо быстрее и в больших масштабах. Описанные изменения были названы реперфузионными повреждениями. Использование ингибиторов кальция (таких как хлорпромазин) и антиоксидантов, несмотря на низкий уровень АТФ, уменьшает реперфузионные повреждения, что указывает на то, что для развития некроза одного дефицита АТФ еще недостаточно.
Генерация активных форм кислорода (АФК) происходит постоянно в живых клетках в процессе гликолиза и связана с переносом одного электрона на молекулу кислорода. При этом образуются различные АФК — синглетный кислород, супероксидный анион-радикал, гидроксильный радикал, пероксид водорода и др. Вступая во взаимодействия с липидами мембран, молекулами ДНК, вызывая оксидативный стресс, АФК повышают проницаемость мембран, ингибируют катионные помпы, потенцируют дефицит АТФ и избыток внутриклеточного кальция, что приводит к развитию повреждения клетки и ткани. Наибольшую роль АФК играют в патогенезе некроза пневмоцитов при дистресс-синдроме новорожденных, развивающемся в результате оксигенотерапии, реперфузионных повреждений при инфаркте миокарда и некрозе гепатоцитов при передозировке парацетамола.
Нарушения кальциевого гомеостаза характеризуются накоплением внутриклеточного кальция в гибнущих клетках. В живых клетках концентрация кальция внутри клеток в тысячу раз меньше, чем вне клеток. Инициальные изменения при повреждении обусловлены нарушением работы катионных помп в связи с дефицитом АТФ. При этом кальций накапливается внутри клеток, прежде всего в митохондриях. Происходит активация Са2+-зависимых протеаз и фосфолипаз, что приводит к необратимым повреждениям мембран (митохондриальных, цито-плазматических), еще большим нарушениям их проницаемости и смерти клеток.
Потеря селективной проницаемости цитоплазматических мембран является одним из характерных признаков некроза при воздействии комплемента, вирусных инфекциях и гипоксических повреждениях. При этом происходит повреждение трансмембранных протеинов, рецепторов и ферментных систем, регулирующих прохождение в клетку определенных веществ. При воздействии комплемента и перфоринов в цитоплазматическую мембрану в область липидного бислоя встраиваются протеиновые полимеразы. Литические вирусы также взаимодействуют с липидами мембран, встраивают в них белки вирусных капсидов, что приводит к разрушению цитоплазматических мембран в момент выхода вируса из инфицированной клетки. В клетках, подвергшихся ишемии, нарушается расположение трансмембранных белков с формированием характерных белковых «гипоксических» уплотнений.
Реакция на некроз.
Может быть местной и системной. Развитие некроза, как правило, сопровождается возникновением местной реакции — демаркационного острого воспаления, возникновение которого связывают с выделением некротизированной тканью провоспалительных субстанций. Природа этих веществ пока недостаточно изучена. Однако имеются указания на генерацию погибающими клетками лейкотриенов — мощных медиаторов воспаления, образующихся при СПОЛ. Кроме того, известно, что компоненты поврежденных митохондрий являются сильными активаторами системы комплемента. Следует отметить, что воспалительная реакция на некроз может непосредственно вызвать дополнительные повреждения сохраненных клеток и тканей в зоне демаркационного воспаления. Это особенно важно помнить в случаях инфаркта миокарда, когда некроз кардиомиоцитов обнаруживается не только в зоне ишемии, но и в зоне перифокального воспаления, что значительно увеличивает площадь некроза миокарда.
Повреждение кардиомиоцитов в зоне демаркационного воспаления обусловлено как реперфузией, так и действием клеток воспалительного инфильтрата — прежде всего полиморфно-ядерных лейкоцитов и макрофагов, генерирующих протеазы и АФК.
Системная реакция на некроз связана с синтезом клетками печени двух белков острой фазы воспаления — С-реактивного белка (СРВ) и плазменного амилоидассоциированного белка (ААР). Концентрация в плазме СРВ повышается при различных видах повреждения. СРВ аккумулируется в некротических массах и может активировать комплемент по классическому пути и инициировать развитие демаркационного воспаления. Роль АРР связана с опсонизированием хроматина, который может попадать в кровь из очагов некроза. АРР может стать белком-предшественником при формировании АА-амилоида.
Некроз. Клинико-морфологические формы некроза.
Эти формы выделяют в зависимости от особенностей морфологических и клинических проявлений той или иной формы некроза, учитывая этиологию, патогенез и структурно-функциональные особенности органа, в котором некроз развивается. Различают следующие формы некроза:
- коагуляционный;
- колликвационный;
- гангрена;
- секвестр;
- инфаркт.
Коагуляционный некроз развивается при низкой активности гидролитических процессов, высоком содержании белков и низком содержании жидкости в тканях. Примером могут служить восковидный, или ценкеровский, некроз мышц (описан Ценкером) при брюшном и сыпном тифе; творожистый некроз при туберкулезе, сифилисе, проказе и лимфогранулематозе, фибриноидный некроз при аллергических и аутоиммунных заболеваниях.
Колликвационный некроз развивается в тканях, богатых жидкостью с высокой активностью гидролитических ферментов. Классическим примером может служить очаг серого размягчения головного мозга. В очагах реперфузии в демаркационной зоне инфаркта миокарда также характерно развитие колликвационного некроза, которому может предшествовать коагуляционный некроз кардиомиоцитов.
Гангрена (от греч. gangrania — пожар) — некроз тканей, соприкасающихся с внешней средой. Ткани имеют черную окраску в результате образования сульфида железа из железа гемоглобина и сероводорода воздуха. Гангрена может развиваться в различных частях тела, легких, кишечнике, матке. Имеется три разновидности гангрены — сухая, влажная и пролежень. При сухой гангрене ткани мумифицируются, на границе с сохранной живой тканью четко определяется зона демаркационного воспаления. Встречается в конечностях и на теле при атеросклерозе, отморожениях и ожогах, болезни Рейно и вибрационной болезни, при тяжелых инфекциях.
Влажная гангрена возникает в тканях при действии гнилостных микроорганизмов. Ткань набухает, становится отечной, издает зловонный запах, демаркационная зона не определяется. Влажная гангрена встречается в легких, кишечнике и матке. У ослабленных корью детей влажная гангрена может развиться на коже щек, промежности и называется номой (греч. поте — водяной рак).
Пролежень является разновидностью гангрены трофоневротического генеза. Возникает в местах наибольшего давления у ослабленных больных, страдающих сердечно-сосудистыми, инфекционными, онкологическими и нервными заболеваниями. Пролежни локализуются обычно на участках тела, подвергающихся у лежачих больных наибольшему давлению.
Секвестр — участок мертвой ткани, который не подвергается аутолизу, не замещается соединительной тканью и свободно располагается среди живых тканей. Секвестры обычно вызывают развитие гнойного воспаления и могут удаляться через образующиеся при этом свищевые ходы. Секвестрации чаще подвергается костная ткань, однако секвестры редко могут обнаруживаться и в мягких тканях.
Инфаркт (от лат. infarcire — начинать, набивать) — это сосудистый некроз (ишемический). Причины инфаркта — тромбоз, эмболия, длительный спазм артерий и функциональное перенапряжение органа в условиях гипоксии (недостаточности коллатерального кровообращения). Различают инфаркты по форме и цвету. Форма инфаркта зависит от ангиоархитектоники органа и развитости коллатерального кровообращения и может быть клиновидной и неправильной. Клиновидная форма инфаркта характерна для органов с магистральным типом ветвления сосудов и со слабо развитыми коллатералями (селезенка, почка, легкое). Неправильная форма инфаркта наблюдается в органах с рассыпным или смешанным типом ветвления артерий (миокард, головной мозг).
По цвету инфаркт может быть белым (селезенка, головной мозг), белым с геморрагическим венчиком (сердце, почки) и красным (геморрагическим). Геморрагический венчик формируется за счет зоны демаркационного воспаления, которая закономерно возникает на границе мертвых и живых тканей. Красный цвет инфаркта обусловлен пропитыванием некротизированных тканей кровью, как это бывает при инфарктах легкого на фоне хронического венозного полнокровия.
Исходы некроза. Нередко некроз ткани или органа имеет неблагоприятный исход и приводит больного к смерти. Таковы, например, инфаркты миокарда, головного мозга, некроз коркового вещества почек, некроз надпочечников, прогрессирующий некроз печени, панкреонекроз. К неблагоприятным исходам некроза относится также гнойное расплавление, что может быть причиной прогрессирования гнойного воспаления вплоть до генерализации инфекционного процесса и развития сепсиса.
Благоприятные исходы некроза связаны с процессами отграничения и репарации, начинающимися и распространяющимися из зоны демаркационного воспаления. К ним относятся организация, или рубцевание (замещение некротических масс соединительной тканью), инкапсуляция (отграничение некротизированного участка соединительнотканной капсулой); при этом некротические массы петрифицируются (пропитываются солями кальция) и оссифицируются (образуется кость). На месте колликвационного некроза головного мозга образуется мезоглиальный рубчик (при небольших размерах некроза) или киста.
СРАВНИТЕЛЬНАЯ ХАРАКТЕРИСТИКА НЕКРОЗА
И АПОПТОЗА
Апоптоз — генетически запрограммированная смерть клеток в живом организме. Некроз и апоптоз являются разновидностями смерти клеток в живом организме. Что же общего в этих процессах и каковы различия между этими процессами.
Общим является то, что и тот и другой процесс связаны с прекращением жизнедеятельности клеток в живом организме. Кроме того, оба эти процесса встречаются как в норме, так и при патологии, хотя в разных ситуациях.
Основная биологическая роль апоптоза в норме — установление нужного равновесия между процессами пролиферации и гибели клеток, что в одних ситуациях обеспечивает стабильное состояние организма, в других — рост, в третьих — атрофию тканей и органов.
В норме апоптоз имеет место при эмбриогенезе на стадиях преимплантации, имплантации плодного яйца и органогенеза. Исчезновение клеток путем апоптоза хорошо документировано при инволюции мюллерова и вольфова протоков, межпальцевых перепонок, при формировании просветов в полостных органах . (например, в сердце). Апоптоз наблюдается при атрофии зрелых тканей под влиянием или в случае отмены стимулов эндокринных органов при росте и старении организма. В качестве примеров могут быть приведены возрастная атрофия тимуса, возрастная инволюция ткани эндометрия и предстательной железы, молочных желез после прекращения лактации. Классическим примером может служить апоптоз В- и Т-лимфоцитов после прекращения действия на них стимулирующего действия соответствующих цитокинов при завершении иммунных реакций.
Велико значение апоптоза и в патологии. Процессы атрофии тканей и органов обязаны апоптозу клеток. Апоптоз клеток воспалительного инфильтрата наблюдается в очагах иммунного (лимфоциты) и гнойного (полиморфно-ядерные лейкоциты) воспаления. Он развивается в корковых клетках тимуса при воздействии кортикостероидных гормонов и формировании иммунологической толерантности. Большое значение апоптоз имеет при опухолевом росте и может быть искусственно усилен химиотерапевтическими и лучевыми воздействиями на опухоль.
Отличия апоптоза от некроза связаны с различиями в их распространенности, генетическими, биохимическими, морфологическими и клиническими проявлениями.
Существенным отличием является то, что некроз может захватывать территорию, начиная от части клетки до целого органа. Апоптоз распространяется всегда только на отдельные клетки или их группы.
Апоптоз возникает в клетках при определенных генетических перестройках, которые во многом еще недостаточно изучены. При апоптозе усиливается экспрессия генов, контролирующих пролиферацию и дифференцировку клеток из группы клеточных онкогенов (c-fos, c-myc, c-bcl-2) и антионкогенов (р53). Активация клеточных онкогенов должна вести к усилению пролиферации клеток, однако при одновременной активации антионкогена р53 наступает апоптоз (схема 10). Описанные взаимоотношения генов демонстрируют возможность координации процессов пролиферации и гибели клеток, заложенной в генетическом аппарате клеток.
Схема 10. Генетический контроль апоптоза и пролиферации клеток
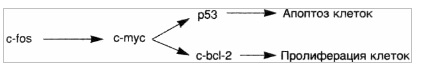
Примечание, c-fos, c-myc, c-bcl-2 — клеточные онкогены, р53 — антионкоген.
Следует напомнить, что взаимодействие генов осуществляется посредством их белковых продуктов, поэтому в момент апоптоза в клетке усиливается белковый синтез. Ингибирование этого синтеза может предотвращать апоптоз.
Биохимические отличия апоптоза.
В отличие от некроза разрушение ядра при апоптозе происходит с участием специальных Са2+, Mg2+-зависимых эндонуклеаз, расщепляющих молекулы ДНК в участках между нуклеосомами, что приводит к формированию однотипных по размерам фрагментов ДНК. Масса этих фрагментов кратна массе одной нуклеосомы, а каждый фрагмент содержит от одной до нескольких нуклеосом. Своеобразное расщепление ДНК при апоптозе имеет и свое морфологическое выражение в виде особой структуры хроматина.
В цитоплазме клетки, подвергшейся апоптозу, никогда не наблюдается активации гидролитических ферментов, как это бывает при некрозе. Напротив, все органеллы долгое время остаются сохранными и подвергаются конденсации, что связывают с процессами сшивания белковых молекул трансглютаминазами, а также обезвоживания клеток за счет действия особых селективных ферментных транспортных систем, регулирующих обмен ионов калия, натрия, хлора и воды. Высказываются мнения об участии в процессах конденсации цитоплазмы белков цитоскелета, прежде всего бета-тубулина, усиление синтеза которого отмечается в клетках при апоптозе.
Рис. 3. Морфологические признаки некроза и апоптоза.

Морфологические отличия апоптоза от некроза.
Эти отличия касаются в основном ультраструктурных перестроек. Но это не значит, что апоптоз невозможно наблюдать на светооптическом уровне. При световой микроскопии клетки в состоянии апоптоза и их фрагменты (апоптозные тельца) отличаются небольшими размерами, сравнимыми с размерами лимфоцитов, с высоким ядерно-цитоплазматическим соотношением, округлыми контурами и конденсированными хроматином и цитоплазмой (рис. 3). Существенным отличием является также отсутствие воспалительной реакции на апоптоз.
Ультраструктурные отличия апоптоза от некроза.
Существуют следующие ультраструктурные отличия.
- Потеря специализированных структур клеточной поверхности — микроворсинок, межклеточных контактов. Клетка приобретает округлую форму и теряет связь с соседними клетками. В отличие от некроза речь идет всегда об изменениях в отдельных клетках.
- Размеры клеток уменьшаются в связи с конденсацией цитоплазматических органелл; изменяется также и форма клетки. Часто клетка расщепляется на несколько апоптозных телец, каждое из которых имеет свой фрагмент ядра, ограниченный двухконтурной ядерной мембраной, и индивидуальный набор органелл.
- В отличие от некроза при апоптозе имеется сохранность и интегративность органелл. Митохондрии не набухают, в них не происходит разрыва внутренней мембраны. Характерными для апоптоза являются такие ультраструктурные изменения, как агрегация рибосом в полукристаллоидные структуры, появление пучков микрофиламентов под цитолеммой, расположенных параллельно мембране. Почти всегда наблюдается кратковременная дилатация агранулярной эндоплазматической сети с формированием пузырей, наполненных жидкостью, которые выводятся из клетки. При изучении в сканирующем электронном микроскопе поверхность клетки приобретает кратерообразные выпячивания.
- Наиболее яркое отличие апоптоза от некроза связано с изменениями ядерного хроматина, который конденсируется под кари-олеммой в виде полусфер и глыбок. В ядре обнаруживаются ос-миофильные тельца, сформированные транскрипционными комплексами, поступающими из ядрышек. Ядро меняет свою форму, становится изрезанным, фрагментируется, ядерные поры концентрируются только в участках, где отсутствует маргинация хроматина.
- Клетка в состоянии апоптоза становится объектом фагоцитоза для соседних паренхиматозных и стромальных клеток и прежде всего для макрофагов. Фагоцитоз происходит настолько быстро, что в условиях in vivo апоптозные клетки сохраняются лишь в течение нескольких минут, что затрудняет их наблюдение.
Значение апоптоза для клиники велико, поскольку его развитие связано с большинством общепатологических процессов. Среди общепатологических процессов он имеет значение для развития атрофии, иммунопатологических процессов, воспаления и опухолевого роста.
Некроз. МОРФОЛОГИЯ ПОВРЕЖДЕНИЯ
Повреждение органов начинается на молекулярном или клеточном уровне, поэтому изучение патологии начинается с познания причин и молекулярных механизмов структурных изменений, возникающих в клетках при их повреждении.
Структура нормальной клетки генетически направлена на осуществление определенного метаболизма, дифференцировку и специализацию. В ответ на воздействие различных факторов в клетках развивается процесс адаптации. В результате этого процесса клетки могут достигать нового устойчивого состояния, позволяющего им приспособиться к подобным воздействиям. Если лимиты адаптивного ответа клетки исчерпаны, а адаптация невозможна, то возникает повреждение клетки, до определенного предела обратимое. Однако, если неблагоприятный фактор действует постоянно или его интенсивность очень велика, развивается необратимое повреждение, или смерть, клетки.
Смерть клетки — конечный результат ее повреждения, главное следствие ишемии, инфекции, интоксикации, иммунных реакций. Кроме того, это естественное событие в процессе нормального эмбриогенеза, развития лимфоидной ткани, инволюции органа под действием гормонов, а также желаемый результат радио- и химиотерапии при раке.
Существует два типа клеточной смерти — некроз и апоптоз.
- Некроз — наиболее распространенный тип смерти клетки. Он проявляется ее резким набуханием и разрывом клеточной мембраны, денатурацией и коагуляцией цитоплазматических белков, разрушением клеточных органелл.
- Апоптоз необходим для нормальной элиминации ненужных клеточных популяций в процессе эмбриогенеза и при различных физиологических процессах. Апоптоз встречается и при патологических процессах; в этом случае он сопровождается некрозом.
ПРИЧИНЫ ПОВРЕЖДЕНИЯ КЛЕТОК
Различают следующие причины повреждения клеток.
- 1. Гипоксия. Она является исключительно важной и распространенной причиной повреждения и смерти клеток. Уменьшение кровотока (ишемия), возникающее при появлении препятствий в артериях, обычно при атеросклерозе или тромбозе, является основной причиной гипоксии. Другой причиной может быть неадекватная оксигенация крови при сердечно-сосудистой недостаточности. Снижение способности крови к транспортировке кислорода, например при анемии и отравлении СО2 — третья и наиболее редкая причина гипоксии. В зависимости от тяжести гипоксии клетки могут адаптироваться к ней, повреждаться или погибать.
- 2. Физические агенты. К ним относят механическую травму, чрезмерное снижение или повышение температуры окружающей среды, внезапные колебания атмосферного давления, радиацию и электрический шок.
- 3. Химические агенты и лекарства. Даже простые химические соединения, такие как глюкоза и поваренная соль, в повышенных концентрациях могут вызвать повреждение клеток непосредственно или путем нарушения их электролитного гомеостаза. Кислород в высоких концентрациях очень токсичен.
Следовые количества веществ, известных как яды (мышьяк, цианиды, соли ртути), могут разрушить достаточно большое количество клеток в течение минут и часов.
Разрушительным действием обладают также многие факторы окружающей среды: пыль, инсектициды и гербициды; промышленные и природные факторы, например уголь и асбест; социальные факторы: алкоголь, курение и наркотики; высокие дозы лекарств. - 4. Инфекционные агенты. Они включают как субмикроскопические вирусы, так и ленточных червей. К инфекционным агентам относятся риккетсии, бактерии, грибы, а также более высоко организованные формы паразитов.
- 5. Иммунные реакции. Могут защищать организм, но могут вызвать и его смерть. Хотя иммунная система защищает организм от воздействия биологических агентов, тем не менее иммунные реакции могут привести к повреждению клеток. Развитие некоторых иммунных реакций лежит в основе аутоиммунных болезней.
- 6. Генетические нарушения. Многие врожденные нарушения метаболизма связаны с энзимопатиями, чаще отсутствием фермента.
- 7. Дисбаланс питания. Нередко является основной причиной повреждения клеток. Дефицит белковой пищи и витаминов остается распространенным явлением.
МЕХАНИЗМЫ ПОВРЕЖДЕНИЯ КЛЕТОК
Молекулярные механизмы повреждения клеток, приводящие к их смерти, очень сложны. Существуют четыре наиболее чувствительные внутриклеточные системы:
- поддержание целости клеточных мембран, от которой зависит ионный и осмотический гомеостаз клетки и ее органелл;
- аэробное дыхание, связанное с окислительным фосфорилированием и образованием аденозинтрифосфата (АТФ);
- синтез ферментов и структурных белков;
- сохранение единства генетического аппарата клетки.
Структурные и биохимические элементы клетки тесно взаимосвязаны. Например, нарушение аэробного дыхания повреждает натриевый насос мембраны, который поддерживает ионно-жидкостный баланс клетки, что приводит к нарушению внутриклеточного содержания ионов и воды.
Морфологические изменения становятся очевидными только после того, как нарушения биологической системы клетки проходят некий критический уровень, причем развитие морфологических признаков смертельного повреждения клетки занимает больше времени, чем появление обратимых изменений. Например, набухание клетки обратимо и может развиться в течение нескольких минут, а достоверные светооптические признаки смерти клетки в миокарде выявляются лишь спустя 10—12 ч после тотальной ишемии, хотя известно, что необратимые повреждения наступают уже через 20—60 мин. Естественно, ультраструктурные повреждения будут видны раньше, чем светооптические.
Реакция клеток на повреждающие воздействия зависит от типа, продолжительности действия и тяжести повреждающего фактора. Например, малые дозы токсинов или непродолжительная ишемия могут вызвать обратимые изменения, тогда как большие дозы того же токсина и продолжительная ишемия способны привести к немедленной гибели клетки или медленному необратимому повреждению, вызывающему клеточную смерть. Тип, состояние и приспособляемость клетки также определяют последствия ее повреждения. Для ответа клетки на повреждение важны ее гормональный статус, характер питания и метаболические потребности.
Механизмы действия многих повреждающих агентов хорошо известны. Так, многие токсины вызывают повреждение клеток, воздействуя на эндогенные субстраты или ферменты. Особенно чувствительны к действию токсинов гликолиз, цикл лимонной кислоты и окислительное фосфорилирование на внутренних мембранах митохондрий. Например, цианид инактивирует цитохромоксидазу, а флуороацетат препятствует реализации цикла лимонной кислоты, что в результате приводит к недостаточности АТФ. Некоторые анаэробные бактерии, например Clostridium perfringens, высвобождают фосфолипиды, которые атакуют фосфолипиды клеточных мембран, повреждая их.
Наиболее важными для развития повреждения и смерти клетки считают следующие четыре механизма.
- 1. При недостаточном поступлении кислорода в ткани образуются его свободные радикалы, вызывающие свободнорадикальное пероксидное окисление липидов (СПОЛ), что оказывает разрушительное действие на клетки.
- 2. Особую роль в повреждении клетки играет нарушение гомеостаза кальция. Свободный кальций в цитозоле присутствует в исключительно низких концентрациях по сравнению с таковым вне клетки. Это состояние поддерживается связанными с клеточной мембраной энергозависимыми Са2+, Mg2+-АТФазами. Ишемия и некоторые токсины вызывают увеличение концентрации кальция в цитозоле путем его избыточного поступления через плазматическую мембрану и высвобождения из митохондрий и эндоплазматической сети. Повышенное содержание
кальция в клетке ведет к активации ряда ферментов, повреждающих клетку: фосфолипаз (повреждение клеточной мембраны), протеаз (разрушение мембраны и белков цитоскелета), АТФаз (истощение запасов АТФ) и эндонуклеаз (фрагментация хроматина). - 3. Потеря митохондриями пиридиннуклеотидов и последующая недостаточность АТФ, а также снижение синтеза АТФ являются характерными как для ишемического, так и для токсического повреждения клеток. Высокоэнергетические фосфаты в форме АТФ требуются для многих процессов синтеза и расщепления, происходящих в клетках. К этим процессам относятся мембранный транспорт, синтез белка, липогенез и реакции деацилирования — реацилирования, необходимые для фосфолипидного обмена. Имеется много данных о том, что недостаточность АТФ играет роль в потере целости плазматической мембраны, что характерно для смерти клетки.
- 4. Ранняя потеря плазматической мембраной избирательной проницаемости — постоянный признак всех видов повреждения клеток. Такие дефекты могут возникать вследствие ряда событий, связанных с потерей АТФ и активацией фосфолипаз. Кроме того, плазматическая мембрана может быть повреждена в результате прямого воздействия некоторых бактериальных токсинов, вирусных белков, компонентов комплемента, веществ из лизированных лимфоцитов (перфоринов), а также ряда физических и химических агентов.
ОСНОВНЫЕ ФОРМЫ ПОВРЕЖДЕНИЯ КЛЕТОК
Различают три формы повреждения клеток:
- 1) ишемическое и гипоксическое повреждение;
- 2) повреждение, вызванное свободными радикалами, включая активированный кислород;
- 3) токсическое повреждение.
1. Ишемическое и гипоксическое повреждение. Чаще всего оно обусловлено окклюзией артерий. При этом изначально гипоксия воздействует на аэробное дыхание клетки — окислительное фосфорилирование в митохондриях. В связи с тем что напряжение кислорода в клетке снижается, прекращается окислительное фосфорилирование, а образование АТФ уменьшается или останавливается.
Исчезновение АТФ ведет к быстрому набуханию (отеку) клетки — одному из ранних проявлений ишемического повреждения. Отек клетки обусловлен нарушением регуляции объема клетки плазматической мембраной. Баланс между содержимым клетки и окружающей ее средой обеспечивается энергетически зависимым натриевым насосом, который поддерживает концентрацию калия внутри клетки значительно более высокой, чем внеклеточная. Наблюдается отделение рибосом от мембран гранулярной эндоплазматической сети и диссоциация полисом в моносомы. На поверхности клеток могут образовываться «волдыри», а клетки, имеющие на поверхности микроворсинки, их утрачивают (эпителий проксимальных канальцев почек). В цитоплазме и вне клеток появляются «миелиновые фигуры», образующиеся из цитоплазмы и мембран органелл. Митохондрии набухают, а эндоплазматическая сеть остается расширенной.
Необратимые изменения морфологически ассоциируются с выраженной вакуолизацией митохондрий, повреждением плазматических мембран и набуханием лизосом. Вслед за гибелью клетки ее компоненты прогрессивно разрушаются, и происходит выброс ферментов клетки во внеклеточное пространство. Умершие клетки образуют массы, состоящие из фосфолипидов в виде «миелиновых фигур», которые подвергаются фагоцитозу и разрушаются до жирных кислот.
Проникновение ферментов сквозь поврежденную клеточную мембрану, а затем в сыворотку крови позволяет клинически определять параметры смерти клетки. Например, сердечная мышца содержит трансаминазы, лактатдегидрогеназу и креатинкиназу. Повышение содержания этих ферментов в сыворотке крови является клиническим критерием инфаркта миокарда (смерти кардиомиоцитов).
Таким образом, основными признаками необратимости повреждения клетки служат невосстановимые повреждения митохондрий, приводящие к потере АТФ, а также развитие глубоких повреждений плазматических мембран, в основе которых лежит ряд биохимических механизмов.
- Во-первых, в некоторых ишемизированных тканях, например печени, необратимое ишемическое повреждение сопровождается заметным уменьшением содержания фосфолипидов в клеточной мембране, которое происходит под действием кальцийзависимых фосфолипаз.
- Во-вторых, активация протеаз, обусловленная повышением концентрации кальция в цитозоле, ведет к повреждению цитоскелета, выполняющего роль якоря между плазматической мембраной и внутренним содержимым клетки. В результате во время набухания клетки происходит отслойка клеточной мембраны от цитоскелета, что делает мембрану более податливой к растяжению и разрыву.
- В-третьих, при ишемии появляется небольшое количество высокотоксичных свободных радикалов кислорода.
Итак, основными механизмами гибели клетки при гипоксии являются нарушение окислительного фосфорилирования, приводящее к недостаточности АТФ, повреждение мембран клетки, а важнейшим медиатором необратимых биохимических и морфологических изменений является кальций (схема 1).
2. Повреждение клетки, вызванное свободными радикалами кислорода. Чаще всего такое повреждение возникает под воздействием химических веществ, лучистой энергии, кислорода и других газов, а также при старении клеток, разрушении опухолей макрофагами и в некоторых иных случаях.
Свободные радикалы представляют собой молекулы кислорода, имеющие один непарный электрон на внешней орбите. В таком состоянии радикал исключительно активен и нестабилен и вступает в реакции с неорганическими и органическими соединениями — белками, липидами и углеводами.
Для повреждения клетки наибольшее значение имеют три реакции, в которые вступают свободные радикалы.
- Свободнорадикальное пероксидное окисление липидов (СПОЛ) мембран. Свободные радикалы в присутствии кислорода могут вызывать пероксидное окисление липидов плазматической мембраны и органелл. Липидно-радикальные взаимодействия приводят к образованию пероксидов, которые сами по себе являются активными соединениями, инициирующими последующее повреждение других жирных кислот; возникает цепь аутокаталитических реакций, обусловливающая обширное повреждение мембран, органелл и самих клеток.
- Окислительное превращение белков. Свободные радикалы вызывают перекрестное связывание таких лабильных аминокислот, как метионин, гистидин, цистин и лизин, а также фрагментацию полипептидных цепей. Окислительное превращение усиливает разрушение ключевых ферментов посредством нейтральных протеаз, содержащихся в цитозоле.
- Повреждение ДНК. Свободные радикалы вступают в реакцию с тимином, входящим в состав ДНК. Такое повреждение ДНК ведет к гибели клетки или ее злокачественному превращению. Митохондриальная ДНК также повреждается.
Свободные радикалы могут разрушаться спонтанно. Например, супероксидный анион-радикал является нестабильным соединением и спонтанно разрушается с образованием кислорода и пероксида водорода. Однако имеется несколько ферментных и неферментных систем, которые способствуют окончанию или инактивации свободнорадикальных реакций. Эндогенными или экзогенными антиоксидантами являются витамин Е; сульфгидрилсодержащие соединения — цистеин и глютатион; белки сыворотки — альбумин, церулоплазмин и трансферрин. Полагают, что трансферрин действует как антиоксидант, связывая свободное железо, которое, как известно, может играть роль катализатора образования свободных радикалов.
Среди ферментов выделяют супероксиддисмутазу, способную превращать супероксидный анион-радикал в пероксид водорода.
Каталаза, сосредоточенная в пероксисомах, разрушает пероксид водорода до кислорода и воды.
При многих патологических процессах конечный результат действия свободных радикалов зависит от баланса между образованием свободных радикалов и их разрушением.
3. Токсическое повреждение. Примером такого повреждения является действие химических веществ, вызывающих повреждение клетки посредством одного из двух механизмов.
Во-первых, часть водорастворимых соединений может действовать непосредственно, связываясь с некоторыми молекулами или органеллами. Например, при попадании в организм хлорида ртути ртуть связывает сульфгидрильные группы клеточной мембраны и других белков, вызывая повышение проницаемости клеточной мембраны и торможение АТФаза-зависимого транспорта. В подобных случаях наиболее выраженные изменения наблюдаются в клетках, которые используют, абсорбируют, выделяют или концентрируют эти химические соединения. При попадании в организм хлорида ртути в наибольшей степени страдают клетки желудочно-кишечного тракта и почек. Цианид непосредственно воздействует на ферменты митохондрий. Многие противоопухолевые химиотерапевтические препараты, в том числе антибиотики, также вызывают повреждение клеток посредством цитотоксического действия.
Во-вторых, некоторые другие химические соединения, особенно жирорастворимые токсины, биологически неактивны и вначале превращаются в токсичные метаболиты, которые затем действуют на клетки-мишени. Хотя эти метаболиты могут вызывать повреждение мембран и клеток путем прямого ковалентного связывания с мембранными белками и липидами, наиболее важный механизм повреждения мембран включает образование реактивных свободных радикалов и последующее СПОЛ.
МОРФОЛОГИЯ ПОВРЕЖДЕНИЯ КЛЕТОК
В классической морфологии нелетальное повреждение клеток называется дистрофией. В большинстве случаев она относится к обратимым повреждениям.
Некроз наряду с апоптозом является одним из двух морфологических выражений смерти клетки.
Апоптоз ответствен за многочисленные физиологические и патологические процессы, происходящие в организме.
- 1. В результате апоптоза происходят запрограммированное разрушение клеток в процессе эмбриогенеза (включая имплантацию, органогенез и инволюцию) и метаморфоз.
- 2. Посредством апоптоза развивается гормонозависимая инволюция тканей у взрослых, например атрезия фолликулов в яичниках во время менопаузы, регрессия лактирующей молочной железы после прекращения кормления ребенка.
- 3. Происходит уничтожение клеток в пролиферирующих клеточных популяциях, таких как эпителий крипт тонкой кишки.
- 4. Наступает смерть клеток в опухолях, как подвергающихся регрессии, так и с активным ростом клеток.
- 5. Это механизм смерти иммунных клеток — как В-, так и Т-лимфоцитов, после истощения цитокинов, а также уничтожения аутореактивных Т-клеток в развивающейся вилочковой железе.
- 6. Это механизм патологической атрофии гормонозависимых тканей, например атрофия предстательной железы после кастрации и исчезновение лимфоцитов в вилочковой железе после введения глюкопротеидов.
- 7. Это патологическая атрофия паренхиматозных органов после перекрытия протока, например, поджелудочной железы, околоушной слюнной железы, мочеточника.
- 8. Смерть клетки, вызванная цитотоксическими Т-клетками, например отторжение трансплантата.
- 9. Это гибель клеток при некоторых вирусных заболеваниях, например при вирусном гепатите (фрагменты клеток при апоптозе известны как тельца Каунсильмена).
- 10. Клеточная смерть, вызванная различными слабыми повреждающими воздействиями, которые в больших дозах приводят к гибели клетки (радиация, высокие или низкие температуры, цитотоксические противоопухолевые препараты и, возможно, гипоксия), также представляет собой апоптоз.
Механизмы апоптоза.
Апоптоз начинается скорее всего в результате действия гормонов и других трофических факторов и является регулятором плотности клеточной популяции. Кроме того, апоптоз может быть одним из механизмов удаления аномальных клеток или клеток, поврежденных токсинами, радиацией и другими воздействиями.
Механизмы возникновения апоптоза различны и зависят от характера воздействия и типа клеток, однако последовательность событий, которые приводят к конечному результату, до конца не выяснена. Вместе с тем ряд механизмов уже установлен (схема 2).
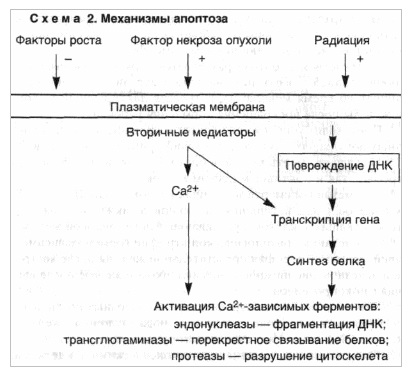
- 1. Конденсация хроматина. Она обусловлена расщеплением ядерной ДНК в участках связей между нуклеосомами и приводит к образованию фрагментов. Такие фрагменты создают характерную для апоптоза картину ядра, отличную от таковой при некрозе, когда ядро выглядит пятнистым. Эта интернуклеосомальная фрагментация ДНК развивается с участием кальцийчувствительной эндонуклеазы. Эндонуклеаза постоянно присутствует в клетках некоторых типов, например тимоцитах, где она активируется под влиянием цитозольного кальция, тогда как в других клетках фермент образуется перед началом апоптоза.
- 2. Нарушения объема и формы клеток. Эти процессы связывают с активностью трансглютаминазы, которая вызывает перекрестное связывание цитоплазматических белков, образующих оболочку под плазматической мембраной.
- 3. Фагоцитоз апоптозных телец макрофагами и клетками других типов. Обеспечивается рецепторами этих клеток, которые связывают и поглощают апоптозные клетки. Одним из таких рецепторов на макрофаге является витронектиновый рецептор δ3- интегрин, который обеспечивает фагоцитоз апоптозных нейтрофилов.
- 4. Зависимость апоптоза в большинстве случаев от активации гена и синтеза белка является одной из важных его особенностей. При этом индукция генов обеспечивается за счет «стимулов», вызывающих апоптоз, таких как стрессорные белки и протоонкоге-ны. Однако эти гены не связаны напрямую с началом апоптоза. Выявлены апоптозспецифические гены, которые стимулируют или тормозят смерть клетки.
- 5. Некоторые гены, участвующие в возникновении и росте злокачественной опухоли (онкогены и супрессорные гены), играют регуляторную роль в индукции апоптоза. Например, онкоген р53 в норме стимулирует апоптоз; р53 необходим для развития апоптоза после повреждения ДНК радиацией, хотя апоптоз, вызванный глюкокортикоидами или старением, не зависит от р53.
Таким образом, апоптоз является разновидностью смерти клетки, для которой характерна конденсация и фрагментация ДНК. Апоптоз обеспечивает уничтожение клеток при нормальном развитии, тканевом росте, органогенезе и в органах иммунной системы.
Апоптоз может быть также индуцирован под воздействием патологических стимулов. Некоторые из уже известных эффекторных механизмов включают активацию эндонуклеазы, вызванную содержащимся в цитозоле кальцием и приводящую к фрагментации ДНК. Активация трансглютаминазы частично влияет на изменение формы и размеров клеток. Апоптоз заканчивается рецепторнозависимым фагоцитозом апоптозных телец. В некоторых случаях в индукции апоптоза участвуют транскрипция генов и синтез белка, а процесс апоптоза регулируется группой генов, которые участвуют в нормальном росте и дифференцировке клеток.
СУБКЛЕТОЧНЫЕ ИЗМЕНЕНИЯ ПРИ ПОВРЕЖДЕНИИ КЛЕТОК
Лизосомы содержат различные гидролитические ферменты — кислую фосфатазу, глюкуронидазу, сульфатазу, рибонуклеазу, коллагеназу и др. Эти ферменты синтезируются в гранулярной (шероховатой) эндоплазматической сети и затем «упаковываются» в пластинчатом комплексе (аппарат Гольджи). На этой стадии их называют первичными лизосомами; они сливаются с окруженными мембраной вакуолями, которые содержат продукты переваривания, и образуют фаголизосомы. Лизосомы участвуют в утилизации фагоцитированного материала посредством гетеро- и аутофагии.
Гетерофагия — феномен, посредством которого материал извне захватывается клеткой с помощью эндоцитоза. Поглощение частиц называется фагоцитозом, а растворенных мелких макромолекул — пиноцитозом. Гетерофагия характерна для фагоцитирующих клеток, таких как нейтрофилы и макрофаги. В качестве примеров гетерофагоцитоза можно привести поглощение бактерий нейтрофильными лейкоцитами и удаление апоптозных клеток и телец макрофагами. Слияние фагоцитозной вакуоли с лизосомой заканчивается растворением захваченного материала.
Аутофагия характеризуется тем, что при ней внутриклеточные органеллы и порции цитозоля вначале отделяются от цитоплазмы в аутофагические вакуоли, образованные из свободных от рибосом мембран гранулярной эндоплазматической сети, которые затем сливаются с первичными лизосомами или элементами пластинчатого комплекса, образуя аутофаголизосому.
Аутофагия — распространенный феномен, направленный на удаление разрушенных органелл поврежденной клетки. Он особенно выражен в клетках, атрофирующихся в результате недостаточного питания или гормональной инволюции.
Ферменты лизосом способны разрушать большинство белков и углеводов, но некоторые липиды все равно остаются непереваренными. Лизосомы с непереваренными остатками встречаются в клетках в виде остаточных телец. Например, гранулы пигмента липофусцина представляют собой непереваренный материал, который образовался после внутриклеточного СПОЛ. Некоторые нерастворимые пигменты, такие как частицы угля, попадающие из атмосферы, или пигмент, вводимый при татуировке, могут находиться в фаголизосомах макрофагов десятилетиями.
В лизосомах накапливаются также вещества, которые клетки не могут адекватно метаболизировать. При врожденных лизосомных болезнях накопления, для которых характерен дефицит ферментов, разрушающих различные макромолекулы, происходит ненормальное накопление этих веществ в лизосомах клеток всего тела, особенно в нейронах, приводя к тяжелым аномалиям.
Дисфункция митохондрий играет важную роль при остром повреждении клетки. Различные изменения количества, размеров и формы митохондрий отмечаются в патологических условиях. Например, при гипертрофии и атрофии наблюдается соответственно увеличение и уменьшение количества митохондрий в клетках. Митохондрии могут быть очень крупными и принимать различную форму (мегамитохондрии), например, в случае алкогольной болезни печени. При некоторых врожденных метаболических заболеваниях скелетных мышц — митохондриальных миопатиях — дефекты метаболизма митохондрий сочетаются с увеличением их количества, причем митохондрии часто бывают необычно крупными, имеют аномальные кристы и содержат кристаллоиды. Кроме того, некоторые опухоли (слюнных желез, щитовидной и околощитовидных желез, почки) состоят из клеток с множеством вытянутых митохондрий.
Аномалии цитоскелета встречаются при различных патологических состояниях. Эти аномалии делятся на дефекты функций клетки (локомоторная и движение внутриклеточных органелл) и накопление фибриллярного материала внутри клетки.
Функционирующие миофиламенты и микротрубочки необходимы для различных стадий миграции лейкоцитов и фагоцитоза. Поэтому именно недостаточностью цитоскелета обусловлены некоторые дефекты движения лейкоцитов в ответ на повреждающие стимулы или неспособность таких клеток осуществлять адекватный фагоцитоз. Например, дефект полимеризации микротрубочек при синдроме Чедиака — Хигаси вызывает замедленное слияние лизосом с фагосомами в лейкоцитах, нарушая таким образом фагоцитоз бактерий; в цитоплазме лейкоцитов появляются крупные аномальные лизосомы. Некоторые лекарственные препараты, такие как цитохалазин В, тормозят функцию миофиламентов и таким образом нарушают фагоцитоз. Дефекты в организации микротрубочек могут тормозить подвижность сперматозоидов, вызывая стерильность у мужчин, а также приводить к неподвижности ресничек дыхательного эпителия, что препятствует очищению дыхательных путей от бактерий и способствует развитию бронхоэктазов.
При некоторых типах повреждений клеток наблюдается накопление промежуточных филаментов. Например, тельца Маллори, или алкогольный гиалин, представляют собой эозинофильные интрацитоплазматические включения в клетках печени, которые характерны для алкогольной болезни. Эти включения состоят главным образом из промежуточных филаментов. Нейрофибриллярные включения в мозге при болезни Альцгеймера содержат белки и нейрофиламенты из микротрубочек и отражают повреждение цитоскелета нейронов.
СТАРЕНИЕ КЛЕТОК
Несмотря на универсальность, процессу старения трудно дать четкое определение. С возрастом происходят физиологические и структурные изменения почти во всех системах органов. При старении имеют большое значение генетические и социальные факторы, характер питания, а также связанные с возрастом болезни — атеросклероз, сахарный диабет, остеоартроз. Повреждения клеток, обусловленные возрастом, также являются важным компонентом старения организма.
С возрастом прогрессивно страдает ряд функций клеток. Снижается активность окислительного фосфорилирования в митохондриях, синтеза ферментов и рецепторов клеток. Стареющие клетки обладают сниженной способностью к поглощению питательных веществ и восстановлению хромосомных повреждений. К морфологическим изменениям в стареющих клетках относятся неправильные и дольчатые ядра, полиморфные вакуолизированные митохондрии, уменьшение эндоплазматической сети и деформация пластинчатого комплекса. Одновременно происходит накопление пигмента липофусцина.
Старение клеток является многофакторным процессом. Он включает эндогенные молекулярные программы клеточного старения, а также экзогенные влияния, приводящие к прогрессирующему вторжению в процессы выживаемости клеток.
Феномен клеточного старения интенсивно изучается в опытах in vitro. Показано, что в стареющих клетках происходит активация специфических для старения генов, повреждаются гены — регуляторы роста, стимулируются ингибиторы роста, а также включаются и другие генетические механизмы.
Предполагают, что генные дефекты могут быть обусловлены телометрическим укорочением хромосом. Теломеры играют важную роль в стабилизации терминальных порций хромосом и прикреплении их к ядерному матриксу. Например, длина теломеров уменьшается в последних пассажах культуры клеток и в культуре клеток людей старческого возраста. Обнаружена связь между длиной теломера и активностью теломеразы.
Приобретенные повреждения клеток при старении возникают под действием свободных радикалов. Причинами этих повреждений может быть воздействие ионизирующей радиации или прогрессирующее снижение активности антиоксидантных механизмов защиты, например витамина Е, пероксидазы глютатиона. Повреждение клетки свободными радикалами сопровождается накоплением липофусцина, однако сам по себе пигмент не токсичен для клетки. Кроме того, СПОЛ и свободные радикалы вызывают повреждение нуклеиновых кислот как в ядре, так и митохондриях. Мутации и уничтожение митохондриальной ДНК с возрастом становятся просто драматическими. Свободные радикалы кислорода катализируют также образование модификаций белков, включая ферменты, делая их чувствительными к повреждающему действию нейтральных и щелочных протеаз, содержащихся в цитозоле, что ведет к дальнейшему нарушению функций клетки.
Посттрансляционные изменения внутриклеточных и внеклеточных белков также возникают с возрастом. Одна из разновидностей таких изменений — неферментное гликозилирование белков. Например, связанное с возрастом гликозилирование белков хрусталика лежит в основе старческой катаракты.
Наконец, имеются данные о нарушении образования стрессорных белков in vitro у экспериментальных животных при старении. Образование стрессорных белков — важнейший механизм защиты от различных стрессов.