
НАРУШЕНИЯ МЕМБРАННЫХ СТРУКТУР, СВЯЗАННЫЕ
С ПОВЫШЕНИЕМ КОНЦЕНТРАЦИИ АКТИВНЫХ ФОРМ КИСЛОРОДА
Биомембранология Болдырев А.А., Кяйвяряйнен Е.И., Илюха В.А.
Все активные формы кислорода при повышении их стационарного уровня проявляют высокую цитотоксичность в отношении любых типов клеток. Можно выделить четыре наиболее вероятных мишени окислительной цитотоксической атаки активных форм кислорода: повреждение мембраносвязанных белков, индукция процессов перекисного окисления липидов в биологических мембранах, инактивация цитозольных ферментов и повреждение митохондриальной и ядерной ДНК (первая является более уязвимой, поскольку лишена гистонов, проявляющих стабилизирующее действие). Действие активных форм кислорода на любой из перечисленных видов макромолекул может стать критическим для жизнедеятельности клетки. Окислению активных форм кислорода в первую очередь подвергаются SH-содержащие группы белков. Основную опасность активные формы кислорода представляют для транспортных АТФаз, содержащих SH-группы — кальциевой-АТФазы (ее повреждение приводит к нарушению транспорта ионов кальция через мембрану) и Na/K-АТФазы (ее подавление губительно сказывается на гомеостазе одновалентных катионов клетки).
Массированное окисление мембранных липидов приводит к необратимому повреждению мембранных структур, нарушению их проницаемости для ионов. Наиболее подвержены перекисному окислению входящие в состав мембран ненасыщеные жирные кислоты: линолевая, арахидоновая, докозагексаеновая. Окисление липидов приводит к образованию их гидроперекисей и вызывает приток молекул воды в поврежденные зоны бислоя. В числе продуктов ПОЛ – токсичные и мутагенные альдегиды (рис. 59). Так, главный продукт окисления арахидоновой кислоты, 4-гидроксиноненаль может сшивать белковые молекулы, нарушая их структуру и функционирование. Он обладает цитотоксическим и мутагенным действием.

При изучении свободнорадикального окисления особое внимание уделяется липопротеинам низкой плотности (ЛНП, см. ниже), ибо эти частицы в отличие от липопротеинов высокой плотности, при окислительной модификации могут становиться цитотоксичными. Повышение уровня АФК в плазме крови вызывает окислительную модификацию ЛНП, и создавать потенциальную угрозу организму. На страже этого процесса стоят макрофаги, улавливающие такие опасные ЛНП своими рецепторами и нейтрализующие их.
Одним из заболеваний, начинающихся при недостаточной защитной деятельности макрофагов, является атеросклероз – хроническое заболевание артерий, сопровождающееся образованием утолщений стенки артерий (бляшек), суживающих просвет сосудов и способствующих тромбообразованию. Это – широко распространенное заболевание: около половины всех людей, живущих в цивилизованных странах, умирают от осложнений атеросклеротического процесса в сосудах различных органов (инфарктов, инсультов и др.).
Начинается атеросклероз в результате структурных изменений в интиме (внутреннем слое) и в медии (мышечном слое) сосудистой выстилки артерий, которые на первом этапе характеризуются накоплением холестерина в составе внеклеточных липидных частиц и массивных отложений эстерифицированного холестерина в составе пенистых клеток, имеющих в цитоплазме массивные липидные включения, в большинстве представленные эфирами холестерина. Появление в интиме пенистых клеток является маркером начала атеросклеротического процесса. На последующих стадиях наблюдается разрастание соединительной ткани и увеличением холестерино–фиброзных и кальциевых отложений. Основная масса эфиров холестерина в этих отложениях происходит из циркулирующих в крови ЛНП. Показано, что пенистые клетки являются в основном макрофагами моноцитарного происхождения и частично – пролиферирующими гладкомышечными клетками.
Стимулом к изучению роли окисленных ЛНП в атерогенезе послужило открытие в макрофагах специальных скэвенджер-рецепторов (рецепторов-«мусорщиков») распознающих окисленные ЛНП. Первоначально они были описаны как рецепторы к ацетилированным ЛНП, однако дальнейшие исследования показали их высокое сродство к ацетоацетилированным, карбамилированным, сукцинилированным, и окисленным ЛНП, а также к определенным полирибонуклеотидам (политимин), полисахарам (декстрансульфат, каррагенан), некоторым фосфолипидам и бактериальным липополисахаридам. Общим признаком всех лигандов для скэвенджер-рецепторов является наличие полианионных комплексов. В отличие от рецепторов для нативных ЛНП, скэвенджер-рецепторы связывают только модифицированные ЛНП, и их экспрессия не регулируется внутриклеточным содержанием холестерина. Больше всего скэвенджер-рецепторов выявляется в моноцитах/макрофагах и в клетках печени, где они представлены даже в большем количестве. Надо указать, что наличие этих рецепторов в печени имеет функциональное значение в защите от атеросклероза, позволяя печени нейтрализовать избыток пенистых клеток.
Захват макрофагами окисленных ЛНП, имеющих высокое сродство к скэвенджер-рецепторам, приводит к накоплению в них эфиров холестерина и формированию пенистых клеток, во многом идентичных клеткам атеросклеротической бляшки. Тот факт, что формирование пенистых клеток происходит при инкубации макрофагов только с окисленными или модифицированными («атерогенными»), но не с нативными ЛНП, послужил основой концепции, согласно которой начальным этапом атерогенеза является возникновение окисленных ЛНП, цитотоксичных для эндотелиоцитов и усиливающих адгезию нейтрофилов, что вызывает повреждение эндотелия; захват окисленных ЛНП макрофагами и приводит к образованию пенистых клеток, их накоплению в интиме сосудов и в последующем – к формированию атеросклеротической бляшки.
После приема пищи в кишечнике образуются хиломикроны, которые из кровотока быстро поглощаются печенью. В печени синтезируются богатые триглицеридами липопротеины очень низкой плотности, основной функцией которых является снабжение периферических тканей жирными кислотами. В результате действия липопротеинлипаз, находящихся на поверхности эндотелиоцитов, происходит гидролиз триглицеридов липопротеинов очень низкой плотности, которые превращаются вначале в липопротеины промежуточной плотности, а затем в богатые холестерином ЛНП. В процессе деградации липопротеинов очень низкой плотности образуются также липопротеины высокой плотности, одновременно этот класс липопротеинов может синтезироваться в печени. Формирование ЛНП сопровождается переносом эфиров холестерина с липопротеинов высокой плотности с помощью специального переносящего эфиры холестерина белка. Если липопротеины очень низкой плотности удаляются из циркуляции через несколько часов, то время полувыведения ЛНП – 2 дня. Средняя концентрация ЛНП в сыворотке нормолипидемических пациентов составляет около 3 мг/мл, при этом в данных частицах содержится около 60% всего сывороточного холестерина. Удаление ЛНП из циркуляции происходит посредством эндоцитоза через рецепторы к апопротеинам В и Е (В/Е рецепторы), а также рецептор-независимым путем. Нарушение рецепторного связывания ЛНП в результате повреждения гена, кодирующего В/Е-рецептор, приводит к аномально высокому уровню ЛНП и холестерина в крови (семейная гиперхолестеринемия).
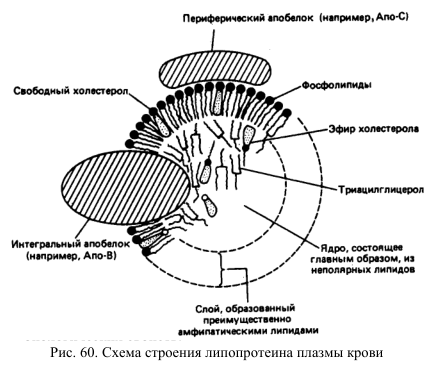
На каждую частицу ЛНП (рис. 60) приходится около 1600 молекул эфиров холестерина и 200 молекул триглицеридов, которые организуют центральное липофильное ядро; это ядро окружено монослоем из 700 молекул фосфолипидов и 600 молекул свободного холестерина; в монослой встроен апопротеин В (апо-В) – белок с молекулярной массой около 500 кДа, служащий для рецепторного связывания ЛНП с клетками. Имеются данные, что на поверхности частиц ЛНП апо-В располагается тонким слоем (толщиной около 10 Å) и покрывает площадь около 480 нм 2 . Основным субстратом свободнорадикального окисления в ЛНП служат ненасыщеные жирные кислоты, среди которых главной (около 90% общего состава) является линолевая.
Выделенные из атеросклеротических бляшек ЛНП по сравнению с нативными имеют повышенное содержание перекисей липидов, сниженное содержание ненасыщенных жирных кислот, фрагментированный апо-В, несут отрицательный заряд и обладают высоким сродством к скэвенджер-рецепторам макрофагов. Аналогичные изменения в ЛНП наблюдаются при их длительном (несколько месяцев) хранении, при инкубации с ионами железа или меди (создающим условия для их окисления). Вместе с тем, различий в содержании жирорастворимых антиоксидантов (α-токоферол, β-каротин) в липопротеинах атеросклеротических бляшек и сыворотки крови не выявлено, хотя окисление in vitro приводит к снижению содержания этих соединений в ЛНП. биологических свойств.
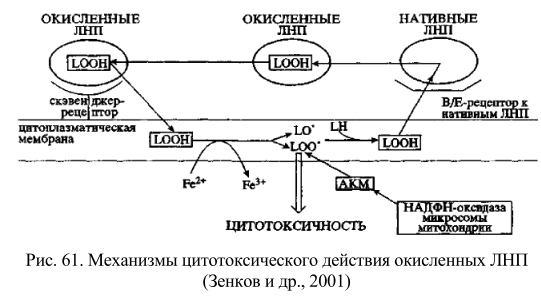
Увеличение отрицательного заряда в окисленных ЛНП является результатом накопления продуктов ПОЛ и окисления положительно заряженных лизиновых остатков апо-В. Свободнорадикальное окисление ЛНП, индуцированное ионами металлов переменной валентности (Сu 2+ или Fe2+), приводит к изменению их химического состава, что характеризуется снижением содержания свободных жирных кислот, полным исчезновением антиоксидантов и значительным повышением содержания продуктов окисления (гидроперекисей, оксистеролов, диенов), которых в свежевыделенных ЛНП мало (рис. 61).
Окисление ЛНП приводит также к изменению их физических и биологических свойств. Перекисное окисление липидов может приводить к повреждению или модификации всех основных функций биологических мембран: барьерной, рецепторной, каталитической. Известно по крайней мере 3 первичных механизма повреждения биомембран в результате инициации перекисного окисления липидов. В результате появления гидрофильной гидроперекисной группировки в полиненасыщенной жирной кислоте, входящей в состав мембранного фосфолипида, нарушается гидрофобность фосфолипидного бислоя, при этом резко увеличивается его пассивная проницаемость для ионов.
Образующиеся в ходе липопереокисления диальдегиды типа МДА обладают свойствами поперечносшивающих бифункциональных реагентов. Они способны приводить к полимеризации и агрегации биомолекул (белков и липидов в мембранах), накоплению липофусциновых бляшек. Перекисные радикалы осуществляют окисление аминокислотных остатков (в первую очередь SH-содержащих: гистидина, триптофана и др.) мембранных белков, в том числе остатков, локализованных в активном центре ферментов, что приводит к утрате ферментативной активности.
Эти три первичных модифицирующих эффекта АФК и липидных радикалов, образующихся в результате ПОЛ, обусловливают многообразные проявления перекисного окисления как на уровне молекулярной организации биомембран, так и в отношении их функциональных характеристик. Наиболее типичными из них являются: ограничение молекулярной подвижности фосфолипидов; появление «перекисных кластеров» в липидном бислое, уменьшение количества жидких липидов в микроокружении мембранных белков и нарушение липид-белковых взаимодействий, устранение характерной для нативных мембран трансбислойной асимметрии липидов, уменьшение толщины гидрофобной зоны мембран и усиление трансмембранной миграции интегральных белков, появление каналов проницаемости для ионов, снижение каталитической активности и термостабильности мембранных белков, снижение электрической прочности мембран (уменьшение потенциала пробоя), их дезинтеграция и фрагментация. Наиболее наглядно все изменения проявляются на примере саркоплазматического ретикулума миоцитов.
При индукции перекисного окисления липидов в саркоплазматическом ретикулуме мышечных клеток нарушается транспортная функция кальциевого насоса. Коэффициент Са 2+ /АТФ, в нормальных условиях составляющий величину, равную 2, снижается по мере накопления в мембранах продуктов липопереокисления. В основе этого эффекта лежит увеличение проницаемости для ионов мембран саркоплазматического ретикулума. Каталитическая активность Са-АТФазы более устойчива к индукции липопереокисления, но на более поздних стадиях ПОЛ проявляется и ее ингибирование. По-видимому, этот процесс обусловлен накоплением межмолекулярных белковых сшивок. Кроме этого наблюдаются и прямое окисление молекул Са-АТФазы поскольку она содержит легко окисляемые SH-группы в составе активного центра.
При окислении Са-АТФазы она превращается в нерегулируемый канал для кальция, через который эти ионы начинают выходить из полостей ретикулума в цитоплазму, нарушая кальциевый гомеостаз и тем самым работу Са-контролируемых систем клетки (рис. 62). Активность многих мембранных ферментов существенно зависит от микровязкости мембран и химической природы окружающих белки липидов. Так, например, меняя фосфолипидный состав везикул, в которые встроена Са-АТФаза, можно заметно влиять на активность фермента, причем, чем меньше микровязкость липидного бислоя, тем выше скорость работы насоса. При изменении температуры в эксперименте микровязкость липидного бислоя и активность Са-АТФазы изменяются синхронно. Увеличение микровязкости липидного слоя вызванное окислением фосфолипидов, также приводит к снижению активности фермента.
Эти данные говорят, что хотя присоединение субстрата и его превращения на теле АТФазы происходят, в основном, в гидрофильном окружении, реакции, сопряженные с переносом ионов, затрагивают белковые домены, погруженные внутрь бислоя. Они то и определяют чувствительность транспортного белка к состоянию липидного окружения.
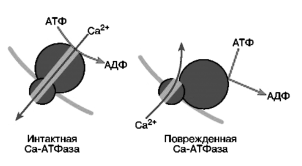
Рис. 62. Нарушение работы кальциевой-АТФазы после повреждения фермента под действием процесса перекисного окисления липидов мембран. Способность АТФазы гидролизовать АТФ сохраняется, но кальций не накачивается, а, наоборот, начинает выходить из ретикулума. Ионный насос превратился в ионный канал.
По-видимому, к упаковке липидного окружения чувствительны те мембранные ферменты, при работе которых происходит изменение их конформации и, соответственно, конформационно-активные процессы и будут зависеть от микровязкости мембранных липидов, Действительно, было показано, что скорость распада фермент-фосфатного комплекса Са-АТФазы уменьшается с ростом микровязкости. Это подтверждает, что на этой стадии происходит конформационный сдвиг, связанный с переносом ионов через мембрану. Повышение микровязкости клеточных мембран вследствие избытка холестерина или перекисного окисления мембранных липидов может привести к ухудшению работы ферментных систем, осуществляющих выкачивание Са 2+ из клетки, и в результате к нарушению кальциевого гомеостаза клетки.