
Генерализованная активация механизмов врожденного иммунитета
- Синдром системного воспалительного ответа. Сепсис
- Септический (эндотоксический) шок
- Синдром ДВС. Полиорганная недостаточность
Синдром системного воспалительного ответа. Сепсис
Выраженный дисбаланс между агрессивными и защитными факторами приводит к массивному поступлению цитокинов в системный кровоток, что манифестируется следующими клиническими проявлениями:
- длительная (трое и более суток) лихорадка (выше 38 ºС), плохо поддающаяся контролю, либо понижение температуры тела (ниже 36 ºС);
- тахикардия (ЧСС более 90 уд./мин у взрослых);
- тахипноэ (ЧД более 20 дыхательных движений в 1 мин у взрослых), сопровождающееся снижением p a CO 2 менее 32 мм рт. ст.;
- высокий лейкоцитоз (более 12 000 в 1 мкл) или лейкопения (менее 4000 в 1 мкл), выход в циркуляцию незрелых клеток (незрелые формы нейтрофилов более 10%).
Наличие даже двух из четырех вышеперечисленных симптомов является основанием для постановки диагноза «Синдром системного воспалительного ответа» (ССВО). Развитие лейкопении, в частности нейтропении, является неблагоприятным фактором. Лейкопения может возникнуть вследствие того, что большое количество ИЛ-1 и ФНО-α, поступающее в кровоток, стимулирует экспрессию молекул адгезии для лейкоцитов на эндотелии сосудов не только в очаге, а генерализованно по всему организму. Это приводит к массовому выходу лейкоцитов из циркуляторного русла не только в очаг воспаления, но и в непораженные ткани. Поэтому лейкопения связана не с истощением костномозгового депо, а является следствием генерализации местной воспалительной реакции. Это угрожающее состояние, поскольку уменьшается количество нейтрофилов, способных выйти в очаг инфекции, что обусловливает еще большее снижение защиты против инфекции.
На вскрытии патологоанатомы в разных тканях организма, совершенно удаленных от очага, находят нейтрофильную инфильтрацию. Это не значит, что все ткани инфицированы, просто вследствие генерализации воспалительной реакции под действием провоспалительных цитокинов в кровотоке экспрессия молекул адгезии усиливается во всех сосудах, и нейтрофилы имеют возможность выходить в любые ткани.
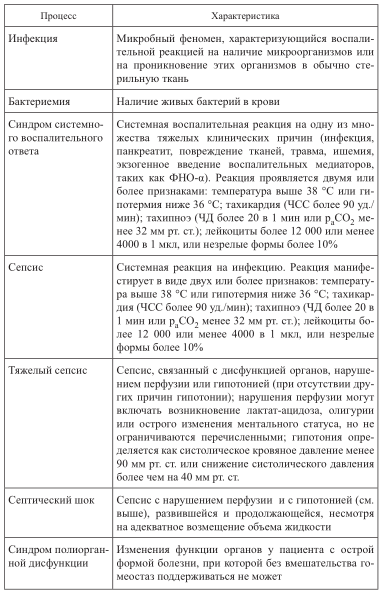
Фактически ССВО является следствием несостоятельности водного барьера и недостаточной окклюзии сосудов в очаге, призванных локализовать воспалительный процесс и препятствовать проникновению в кровяное русло избыточно образующихся провоспалительных цитокинов. Несостоятельность этих барьеров предполагает возможность выхода в кровоток не только цитокинов, но также инфекционных агентов, т.е. возникновение бактериемии. Следует отметить, что далеко не всегда можно получить лабораторное подтверждение бактериемии при наличии у пациента вышеописанных клинических симптомов, например из-за ошибок на преаналитическом этапе или вследствие недостаточности диагностических возможностей микробиологической лаборатории и т.д. Поэтому в 1991 г. американские общества пульмонологов (the American College of Chest Physicians – ACCP) и реаниматологов (the Society of Critical Care Medicine – SCCM) предложили поставить знак равенства между понятиями ССВО и сепсис. В 2003 г. на конференции, посвященной дефинициям сепсиса, врачи различных хирургических специальностей, прибывшие из 29 стран Европы и Северной Америки, пришли к консенсусу, в котором были определены критерии диагностики генерализованных воспалительных (в том числе инфекционно-воспалительных) процессов и который фактически базировался на позициях ACCP–SCCM (табл. 6). Таким образом, развитие локального воспаления является защитной реакцией, а генерализация воспалительного процесса приводит к развитию жизнеугрожающих состояний.
Таблица 6. Дефиниции воспалительных процессов
Септический (эндотоксический) шок
Сепсис, сопровождающийся стабильным снижением артериального давления, несмотря на адекватное возмещение объема жидкости, называется септическим (эндотоксическим) шоком. Фактор некроза опухолей альфа и в меньшей степени С3а, С5а, попадая в системный кровоток, вызывают системное расширение артериол и повышение их проницаемости. Кроме прямого действия на сосуды С3а и С5а действуют на тучные клетки, вызывая их дегрануляцию. Выделяющийся из тучных клеток гистамин еще более усиливает системную вазодилатацию.
Расширение артериол ведет к резкому падению периферического сосудистого сопротивления. Одновременно дилатация артериол (приносящего сосуда) приводит к росту гидростатического давления в этих сосудах, поскольку венулы (выносящие сосуды) не расширяются. Создается эффект нефрона. Жидкость начинает генерализованно выходить из сосудов. В результате происходит значительное падение артериального давления.
В 70–80% случаев септический шок развивается при инфицировании грамотрицательными бактериями, содержащими эндотоксин. При попадании в системный кровоток эндотоксины (прежде всего ЛПС, входящие в состав клеточной стенки грамотрицательных бактерий, реже липотейхоевые кислоты грамположительных микроорганизмов и грибов) взаимодействуют с молекулами TLR-4, экспрессируемыми на эндотелиальных клетках. Активированные TLR-4 стимулируют продукцию эндотелиоцитами цитокинов ФНО-α, ИЛ-1β и ИЛ-6, которые еще более усугубляют вазодилатацию.
Кроме того, эндотоксины (ЛПС) активируют фактор Хагемана (образуется фактор XIIa). Фактор XIIa инициирует превращение прекалликреина в калликреин. Последний, в свою очередь, способствует высвобождению мощного вазоактивного пептида брадикинина из высокомолекулярного кининогена. Воздействуя на эндотелиальные клетки, брадикинин способствует выделению оксида азота и простациклина и тем самым усиливает вазодилатацию.
Таким образом, расширение артериол приводит к падению общего периферического сопротивления, что в сочетании с гиповолемией и снижением сократительной способности миокарда (за счет прямого воздействия ЛПС на миокардиоциты) влечет снижение артериального давления. Развивается клиническая картина шока. Механизм развития эндотоксического шока определяет подходы к его лечению. В первую очередь является обоснованным назначение адреномиметиков, обладающих вазоконстрикторным действием. Однако в условиях гиповолемии только сужение сосудов не приведет к повышению давления. Поэтому в лечении септического шока должны присутствовать одновременно два компонента – адреномиметики с целью вазоконстрикции, а также возмещение объема жидкости для борьбы с гиповолемией.
Синдром ДВС. Полиорганная недостаточность
Процесс, характеризующийся повышенным тромбообразованием, приводящий к истощению компонентов системы гемостаза и усиленному фибринолизу, проявляющийся гипокоагуляционными нарушениями, носит название ДВС-синдрома (синдрома диссеминированного внутрисосудистого свертывания).
При массивном инфицировании в результате активного нейтрофильного фагоцитоза в очаге воспаления высвобождается большое количество ферментов и активных радикалов. Поэтому существует высокий риск аутолитического повреждения сосудов, оказавшихся в очаге, и, как следствие, – опасность возникновения кровотечения. Окклюзия мелких сосудов микротромбами препятствует попаданию бактерий в системный кровоток и распространению инфекции по организму. Поэтому для локализации инфекционного процесса и предотвращения развития возможных кровотечений из поврежденных сосудов важным является активация свертывающей системы в очаге воспаления.
Активированные макрофаги, нейтрофилы, а также тучные клетки и эндотелиоциты выделяют фактор активации тромбоцитов (PAF – от англ. Platelets Activation Factor). PAF, наряду с тромбоксаном А2, стимулирует дегрануляцию тромбоцитов. В результате из них освобождаются вазопрессин, серотонин, адреналин, а также PAF и тромбоксан A2, которые активируют вновь пребывающие тромбоциты. Конечные этапы активации тромбоцитов PAF связаны с экспозицией на их поверхности молекул адгезии и рецепторов к фибриногену. Это способствует агрегации тромбоцитов и прилипанию их к сосудистой стенке в очаге воспаления. В результате образуется своего рода муфта из тромбоцитов на эндотелии. Фактор агрегации тромбоцитов также обладает вазоконстрикторным действием, что имеет значение в реализации сосудисто-тромбоцитарного гемостаза.
Под влиянием гистамина, а также компонентов системы комплемента С5b–C9, образующих МАК, из эндотелия и тромбоцитов в системный кровоток высвобождается фактор Виллебранда (ФВ). В случае нарушения целостности сосуда этот фактор формирует мостики между коллагеном субэндотелиального пространства и тромбоцитами и тем самым фиксирует тромбоциты в зоне повреждения. Кроме того, ФВ предохраняет от инактивации фактор VIII.
Интерлейкин-1 и ФНО-α угнетают экспрессию трансмембранного белка тромбомодулина, в результате нарушается образование комплекса тромбин–тромбомодулин, который инициирует активацию протеина С и превращает тромбин из прокоагулянта в антикоагулянтный фермент. Провоспалительные цитокины (ИЛ-1 и ФНО-α) также стимулируют экспрессию в очаге воспаления тканевого фактора (ТФ), причем не только на поверхности резидентных тканевых клеток (вне сосудистого русла), но также на эндотелии и моноцитах. В присутствии тканевого фактора проконвертин (фактор VII) активируется (VIIa) и инициирует конверсию фактора X в активную форму (Xa). Фактор Xa активирует фактор V, который активирует фактор II, последний, в свою очередь, активирует превращение фибриногена в фибрин. Следовательно, если в очаге вдруг нарушится целостность сосуда, тканевый фактор обеспечит быстрое формирование фибринового сгустка. В тех случаях, когда ИЛ-1 и ФНО-α образуются в избытке, сгустки начинают формироваться и без повреждения сосуда, так как ТФ в большом количестве экспрессируется на эндотелии.
Фактор Хагемана (XII), который запускает внутренний путь свертывания, активируется теми же самыми ИЛ-1 и ФНО-α, а также бактериальными липополисахаридами. Это все способствует еще более быстрому тромбообразованию. Одновременно происходит подавление активности противосвертывающей системы; ИФ-γ подавляет синтез С1-эстеразного ингибитора (С1 inh ); С1 inh является первичным ингибитором активированных факторов внутреннего пути свертывания крови (XIIa и XIa), а также тормозит активацию комплемента по классическому пути. ИЛ-6, ИЛ-1 и ФНО-α стимулируют синтез ингибитора активатора плазминогена (PAI). PAI связывает протеин С – один из основных факторов противотромботической защиты (инактивирует Va, VIIIa и тромбин). Кроме того, в присутствии PAI фибрин становится устойчивым к действию плазмина.
Таким образом, локально в очаге воспаления повышается активность тромбоцитов, факторов внешнего и внутреннего пути свертывания, образуются вещества, подавляющие ингибиторы контактной фазы и общего пути. В случае нарушения целостности сосудистой стенки в очаге воспаления благодаря описанным изменениям в системе свертывания будет обеспечен эффективный гемостаз. В тех случаях, когда избыточное количество цитокинов из очага воспаления начнет поступать в системный кровоток, описанные процессы в свертывающей и противосвертывающей системе начнут происходить системно в сосудах по всему организму. В начальной фазе ДВС-синдрома в гемостазиограмме можно видеть признаки гиперкоагуляции, так как в избытке образуется фибриноген, являющийся белком острой фазы воспаления, – могут немного снизиться АЧТВ и МНО.
Последующее повышение концентрации PAI в кровотоке стимулирует экспрессию молекул адгезии на тромбоцитах и их дегрануляцию. Связывание тромбоцитов с клетками эндотелия не только в очаге воспаления, но и на периферии приведет к тромбоцитопении. Одновременно в периферических сосудах активируется свертывание крови как по внешнему, так и по внутреннему пути – начинает усиленно потребляться фибриноген. Поэтому вслед за уменьшением количества тромбоцитов будет отмечаться снижение уровня фибриногена, при этом в гемостазиограмме будут определяться признаки повышенной кровоточивости – удлинение АЧТВ и повышение МНО, несмотря на активное образование тромбов в мелких сосудах. Это следующая фаза ДВС-синдрома. Параллельная активация фибринолитической системы проявится накоплением продуктов деградации фибриногена и фибрина, Д-димеров, растворимых фибринмономерных комплексов. Образование тромбов на периферии нарушает микроциркуляцию во многих тканях, что ведет к развитию полиорганной недостаточности, наличие которой является признаком тяжелого сепсиса.
Резюмируя, следует подчеркнуть, что расширение артериол, выход жидкости из сосудов и активация гемостатических факторов локально, в месте проникновения инфекции, в совокупности являются важнейшими механизмами защиты. Но генерализация этих процессов приводит к развитию потенциально смертельных состояний, поэтому важно понимать, что клиническая симптоматика, которая появляется в ответ на инфекционную инвазию, – это демонстрация профилактических мер, предпринимаемых организмом для предотвращения тяжелых осложнений. Так, повышение температуры необходимо для того, чтобы активировать синтез белков теплового шока и тем самым повысить эффективность презентации антигенов клетками. Снижение аппетита и нарушение всасывания, вызванное ФНО-α, позволяет сэкономить энергию, которая была бы израсходована на обеспечение процессов пищеварения. Такие сосудистые реакции, как головная боль и ознобы, а также тахикардия и тахипноэ обусловлены действием катехоламинов. Но, с другой стороны, сужение сосудов, вызываемое катехоламинами, является своего рода первичной профилактикой септического шока. Ускорение СОЭ обусловлено интенсивным образованием БОФ, в частности фибриногена. Запас фибриногена компенсирует повышенное его потребление и служит для профилактики синдрома ДВС. Лейкоцитоз в периферической крови, вызванный действием провоспалительных цитокинов, обеспечивает поступление большего количества иммунных клеток в очаг воспаления. Однако при сепсисе нейтрофильную инфильтрацию можно обнаружить в неинфицированных тканях далеко от первичного очага воспаления, это приводит к бесполезной утрате большого количества нейтрофилов. Глюкокортикостероиды, выделяющиеся в кровоток под действием АКТГ, индуцированного ИЛ-1, подавляют экспрессию эндотелиальными клетками молекул адгезии для лейкоцитов, что препятствует генерализованному выходу лейкоцитов в ткани и развитию лейкопении.